Malformacje naczyniowe – czym są, co mogą oznaczać, jak się je leczy?

Malformacja naczyniowa to nieprawidłowość rozwojowa naczyń krwionośnych lub limfatycznych, która zwykle powstaje już w okresie życia płodowego. Może być widoczna na skórze, ale niektóre zmiany znajdują się głębiej i przez długi czas nie powodują żadnych objawów. Ich wygląd i znaczenie zależą przede wszystkim od rodzaju, lokalizacji oraz przepływu krwi. Sprawdź, jakie są rodzaje malformacji naczyniowych, kiedy wymagają leczenia i jak wygląda ich diagnostyka.

Z tego artykułu dowiesz się, że:
>> malformacje naczyniowe są wadami rozwojowymi naczyń, a nie tym samym co guzy naczyniowe,
>> wyróżnia się, m.in. malformacje żylne, tętniczo-żylne, limfatyczne i kapilarne,
>> ich objawy mogą obejmować zmianę koloru lub wyglądu skóry, obrzęk, ból, krwawienie albo zaburzenia funkcji zajętej okolicy,
>> malformacja naczyniowa w mózgu może przebiegać bezobjawowo, ale niektóre zmiany, zwłaszcza tętniczo-żylne, wiążą się z ryzykiem krwawienia,
>> leczenie dobiera się indywidualnie i może obejmować obserwację, skleroterapię, embolizację, zabieg chirurgiczny lub inne metody.

Spis treści:

  1. Czym są malformacje naczyniowe?
  2. Jakie są rodzaje malformacji naczyniowych?
  3. Jak wyglądają i jakie objawy mogą dawać malformacje naczyniowe?
  4. Malformacja naczyniowa w mózgu – co może oznaczać?
  5. Malformacje naczyniowe u dzieci
  6. Jak rozpoznaje się malformacje naczyniowe?
  7. Jak leczy się malformacje naczyniowe?
  8. Czy malformacje naczyniowe mogą powodować powikłania?

Czym są malformacje naczyniowe?

Malformacje naczyniowe powstają w wyniku nieprawidłowego rozwoju naczyń i najczęściej są obecne od urodzenia, choć nie zawsze są wtedy zauważalne. Mogą ujawnić się dopiero później, np. wraz ze wzrostem dziecka, zmianami hormonalnymi, urazem lub innymi czynnikami. Współczesna klasyfikacja ISSVA (International Society for the Study of Vascular Anomalies) dzieli je, m.in. ze względu na rodzaj zajętych naczyń oraz przepływ krwi.

Warto odróżnić malformacje od guzów naczyniowych, takich jak np. naczyniak niemowlęcy. Są to różne grupy zmian, które mają odmienne mechanizmy powstawania i wymagają innego postępowania.

>> Przeczytaj także: Naczyniak jamisty – objawy, diagnostyka, leczenie

Jakie są rodzaje malformacji naczyniowych?

Do podstawowych typów należą malformacje tętniczo-żylne, żylne, kapilarne oraz limfatyczne. Możliwe są również zmiany mieszane, obejmujące więcej niż jeden rodzaj naczyń.

Malformacja żylna

Malformacja żylna jest nieprawidłowością naczyń żylnych, w której przepływ krwi jest zwykle wolny. Zmiana może mieć postać miękkiego, łatwo uciskalnego obszaru o sinawym lub fioletowym zabarwieniu. Może powiększać się pod wpływem pozycji ciała lub zwiększonego ciśnienia żylnego. U części pacjentów pojawiają się ból, obrzęk lub miejscowe zakrzepy.

Malformacja tętniczo-żylna

Malformacja tętniczo-żylna jest rzadko występującą zmianą o wysokim przepływie, w której krew przepływa bezpośrednio między tętnicami i żyłami, z pominięciem prawidłowej sieci naczyń włosowatych. Może stopniowo się powiększać i powodować ból, pulsowanie, ucieplenie skóry, krwawienie lub zaburzenie funkcji zajętej okolicy. Ze względu na ryzyko wystąpienia obfitych krwawień ten rodzaj anomalii może stanowić bezpośrednie zagrożenie życia.

Malformacja limfatyczna i kapilarna

Malformacje limfatyczne dotyczą nieprawidłowo rozwiniętych naczyń limfatycznych. Mogą obejmować, np. wrodzone defekty naczyń i węzłów chłonnych skutkujące obrzękiem limfatycznym, torbielowate zmiany masowe i zaburzenia centralnego przewodzenia limfy. W zależności od lokalizacji mogą powodować obrzęk, ucisk sąsiednich struktur, ból czy nawracające krwawienia do zmiany.

Malformacje kapilarne obejmują kilka rodzajów zmian powierzchownych, zwykle widocznych jako płaskie różowe, czerwone lub fioletowe plamy. Ich przebieg zależy od typu. Malformacja kapilarna typu plamy winnej zazwyczaj utrzymuje się przez całe życie, a z wiekiem może ciemnieć i pogrubieć. Z kolei znamię proste (nevus simplex) zwykle stopniowo blednie we wczesnym dzieciństwie.

Jak wyglądają i jakie objawy mogą dawać malformacje naczyniowe?

Objawy zależą przede wszystkim od rodzaju i umiejscowienia zmiany. Zmiany głębokie mogą przez długi czas nie być widoczne z zewnątrz. Niektóre malformacje są wyłącznie problemem kosmetycznym, a inne mogą powodować dolegliwości lub zaburzać funkcjonowanie sąsiednich tkanek. Możliwe są objawy, takie jak:

  • zmiana koloru skóry,
  • widoczne naczynia,
  • guz lub obrzęk,
  • ból,
  • ograniczenie ruchomości,
  • krwawienie,
  • nawracające miejscowe stany zapalne.

Szczególną uwagę powinny zwrócić symptomy, takie jak:

  • wyczuwalny pod skórą guzek lub zgrubienie, które wyraźnie pulsuje,
  • silne zaczerwienienie lub zwiększona ciepłota skóry w miejscu zmiany,
  • pulsacyjne szmery naczyniowe słyszalne podczas badania stetoskopem.

Malformacja naczyniowa w mózgu – co może oznaczać?

Określenie „malformacja naczyniowa mózgu” obejmuje różne zmiany, m.in. malformacje tętniczo-żylne, malformacje jamiste (kawernomy) oraz rozwojowe anomalie żylne. Różnią się one naturalnym przebiegiem, ryzykiem krwawienia i sposobem diagnostyki. Malformacje tętniczo-żylne mogą długo nie powodować objawów, ale bywają przyczyną krwawienia śródczaszkowego, napadów padaczkowych, bólów głowy lub ogniskowych objawów neurologicznych. Malformacje jamiste również mogą krwawić lub wywoływać napady padaczkowe.

Dobór badań zależy od rodzaju podejrzewanej zmiany i sytuacji klinicznej. W przypadku podejrzenia ostrego krwawienia pierwszym badaniem jest zwykle tomografia komputerowa głowy. W diagnostyce malformacji jamistych podstawowe znaczenie ma rezonans magnetyczny. Przy podejrzeniu malformacji tętniczo-żylnej wykorzystuje się rezonans lub tomografię z oceną naczyń, natomiast inwazyjna cyfrowa angiografia subtrakcyjna pozwala najdokładniej ocenić jej angioarchitekturę i zaplanować leczenie.

Malformacje naczyniowe u dzieci

Malformacje naczyniowe u dzieci mogą być widoczne od urodzenia albo ujawnić się później. Objawy zależą od rodzaju i lokalizacji zmiany. Szczególnej uwagi wymagają szybko powiększające się zmiany, bolesność, krwawienia, objawy neurologiczne oraz zmiany powodujące problemy z oddychaniem, połykaniem lub funkcjonowaniem narządów.

W przypadku dzieci istotna jest ocena w ośrodku mającym doświadczenie w leczeniu anomalii naczyniowych. Często potrzebna jest współpraca kilku specjalistów.

Jak rozpoznaje się malformacje naczyniowe?

Rozpoznanie malformacji naczyniowej rozpoczyna się od dokładnego wywiadu i badania klinicznego. Lekarz ocenia m.in. wygląd zmiany, jej lokalizację, wielkość, podatność na ucisk oraz obecność bólu, obrzęku czy pulsowania. W przypadku typowych, powierzchownych zmian – zwłaszcza kapilarnych – badanie kliniczne może być wystarczające. Badania obrazowe są potrzebne przede wszystkim wtedy, gdy zmiana jest głęboka lub rozległa, budzi wątpliwości diagnostyczne, powoduje objawy albo planowane jest leczenie zabiegowe. Pozwalają określić jej rodzaj, przepływ i zasięg.

Panel dysmorfologia - genetyczny panel diagnostyczny met. NGS (badanie z konsultacją) banerek

Najczęściej wykorzystywane są:

  • USG Doppler – często jest pierwszym badaniem w przypadku zmian znajdujących się w skórze i tkankach podskórnych. Pozwala ocenić ich budowę oraz przepływ krwi i na tej podstawie odróżnić zmiany wolnoprzepływowe, np. malformacje żylne i limfatyczne, od malformacji tętniczo-żylnych o wysokim przepływie;
  • rezonans magnetyczny – umożliwia dokładne określenie wielkości i zasięgu malformacji oraz jej relacji z otaczającymi tkankami. Badanie z zastosowaniem odpowiednich sekwencji, w tym angio-MR, może również dostarczyć informacji o charakterze przepływu krwi. Jest szczególnie przydatne przy zmianach głębokich i rozległych;
  • tomografia komputerowa lub angio-TK – może być stosowana w wybranych przypadkach, szczególnie gdy potrzebna jest szybka ocena naczyń, zajęcia struktur kostnych lub dokładnej anatomii zmiany;
  • cyfrowa angiografia subtrakcyjna – jest badaniem inwazyjnym stosowanym przede wszystkim przy malformacjach o wysokim przepływie. Pozwala bardzo dokładnie zobrazować naczynia doprowadzające, odpływowe i miejsca nieprawidłowego połączenia tętniczo-żylnego. Może być również wykonywana jako część przygotowania do leczenia zabiegowego.
  • W przypadku rozległych lub bolesnych malformacji żylnych, a także przed planowanym zabiegiem, lekarz może zlecić morfologię krwiz oceną liczby płytek, D-dimer, fibrynogen oraz – zależnie od sytuacji – PT/INR i APTT. Badania te pomagają wykryć zaburzenia krzepnięcia i ocenić ryzyko związane z planowanym leczeniem.

Jak leczy się malformacje naczyniowe?

Nie każda malformacja wymaga leczenia. Jeśli nie powoduje objawów ani istotnego ryzyka powikłań, możliwa jest regularna obserwacja i monitorowanie ewentualnego postępu zmian. Gdy leczenie jest potrzebne, jego rodzaj zależy od typu, wielkości i lokalizacji zmiany.

Najczęściej stosowane metody obejmują:

  • skleroterapię – polega na podaniu do malformacji specjalnego środka, który powoduje zamknięcie nieprawidłowych naczyń i stopniowe zmniejszanie zmiany. Jest często stosowana w przypadku malformacji żylnych i innych zmian o niskim przepływie;
  • embolizację – wykorzystywaną przede wszystkim w malformacjach tętniczo-żylnych. Do nieprawidłowych naczyń wprowadza się materiał, który ogranicza lub zamyka przepływ krwi przez zmianę. Zabieg może być również łączony z operacją chirurgiczną;
  • leczenie chirurgiczne – polegające na częściowym lub całkowitym usunięciu malformacji. Można je rozważyć, m.in. wtedy, gdy zmiana jest dobrze odgraniczona, powoduje istotne objawy albo inne metody nie przyniosły oczekiwanego efektu. W niektórych przypadkach operacja jest łączona z embolizacją lub skleroterapią;
  • fotokoagulację laserową – stosowaną w leczeniu malformacji kapilarnych. Zabieg wykorzystuje energię lasera do zamknięcia nieprawidłowo poszerzonych naczyń krwionośnych. Dzięki precyzyjnemu działaniu wiązki laserowej możliwe jest znaczne zmniejszenie widoczności zmiany lub jej całkowite usunięcie, przy jednoczesnym ograniczeniu uszkodzenia zdrowej skóry znajdującej się wokół;
  • leczenie farmakologiczne – może być rozważane u wybranych pacjentów z rozległymi, złożonymi lub opornymi na leczenie zabiegowe malformacjami. W wyspecjalizowanych ośrodkach stosuje się m.in. sirolimus, a w niektórych przypadkach leki ukierunkowane molekularnie, dobierane na podstawie rozpoznania i profilu molekularnego zmiany.

W przypadku malformacji naczyniowych często konieczne jest leczenie opierające się na modelu wielodyscyplinarnym. Oznacza to, że pacjent może wymagać opieki, m.in. radiologa interwencyjnego, chirurga, dermatologa, neurologa lub innych specjalistów, zależnie od lokalizacji i charakteru zmiany. Takie podejście pozwala połączyć różne metody i lepiej dopasować terapię do konkretnego przypadku.

Warto pamiętać, że leczenie malformacji naczyniowych nie zawsze oznacza całkowite usunięcie zmiany. Celem może być również zmniejszenie bólu, obrzęku lub krwawienia, ograniczenie jej wzrostu oraz poprawa funkcjonowania i jakości życia. W przypadku niektórych malformacji, szczególnie tętniczo-żylnych, choroba może mieć charakter nawrotowy, dlatego nawet po leczeniu konieczne bywają dalsze kontrole.

Czy malformacje naczyniowe mogą powodować powikłania?

Większość malformacji nie stanowi bezpośredniego zagrożenia życia, ale niektóre mogą powodować istotne problemy zdrowotne. Należą do nich:

  • przewlekły ból,
  • krwawienia,
  • zakrzepy,
  • zakażenia,
  • ucisk na sąsiednie struktury czy
  • zaburzenia funkcji zajętego narządu.

Ryzyko zależy od rodzaju malformacji i jej lokalizacji. Z tego powodu nawet zmiana, która początkowo nie powoduje dolegliwości, może wymagać okresowej kontroli specjalisty.

Opieka merytoryczna: lek. Katarzyna Ciepłucha


Bibliografia

  1. Wyrzykowski D., Bukowski M., Jaśkiewicz J., Guzy naczyniowe i wrodzone malformacje naczyniowe, Cancer Surg, 2005, 1(1), 1-25.
  2. Cox J.A., Bartlett E., Lee E.I., Vascular malformations: a review, Seminars in plastic surgery, Thieme Medical Publishers, 2014, 28, 2, 58-63.
  3. Nocini R., Muneretto C., Arsie A.E., Arietti V., Lorenzon B., Cinotti A., Colletti G., Safety Profile of Sclerosing Agents in the Management of Low‐Flow Vascular Malformations of the Head and Neck – A Systematic Review, Head & Neck, 2026, 48, 8, 2290-2305.
  4. Seront E., Hermans C., Boon L.M., Vikkula M., Targeted treatments for vascular malformations: current state of the art., Journal of Thrombosis and Haemostasis, 2024, 22(11), 2961-2975.
  5. International Society for the Study of Vascular Anomalies, ISSVA Classification & Glossary for Vascular Anomalies 2025, https://www.issva.org/classification [dostęp: 17.09.2026].
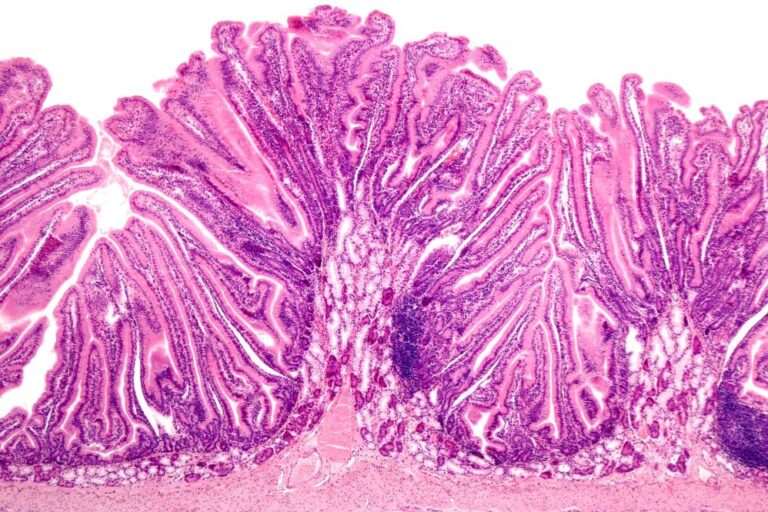
Gruczoły Brunnera – czym są, jaką pełnią funkcje, możliwe patologie

Gruczoły Brunnera to niewielkie struktury przewodu pokarmowego, o których na co dzień mówi się znacznie rzadziej niż o gruczołach żołądkowych czy trzustce. Pełnią jednak ważną funkcję ochronną – znajdują się w początkowym odcinku jelita cienkiego, który jako pierwszy ma kontakt z kwaśną treścią pokarmową opuszczającą żołądek. Ich wydzielina pomaga stworzyć warunki sprzyjające ochronie błony śluzowej dwunastnicy. Gruczoły te mogą również ulegać rozrostowi, tworząc zmiany wymagające różnicowania z innymi patologiami dwunastnicy.

Z tego artykułu dowiesz się, że:
>> gruczoły Brunnera znajdują się głównie w dwunastnicy i uczestniczą w ochronie jej błony śluzowej,
>> ich wydzielina pomaga neutralizować kwaśną treść napływającą z żołądka,
>> do rzadkich patologii tych gruczołów należą przede wszystkim hiperplazja i hamartoma,
>> niewielkie zmiany często nie dają objawów, natomiast większe mogą powodować m.in. ból, krwawienie lub zaburzenia drożności,
>> diagnostyka opiera się głównie na badaniach endoskopowych, obrazowych i ocenie histopatologicznej.

Spis treści:

  1. Gruczoły Brunnera – czym są?
  2. Jakie funkcje pełnią gruczoły Brunnera?
  3. Gruczoły Brunnera – możliwe patologie
  4. Jakie objawy mogą dawać zmiany w obrębie gruczołów Brunnera?
  5. Jak rozpoznaje się zmiany w obrębie gruczołów Brunnera?
  6. Leczenie w przypadku patologii gruczołów Brunnera
  7. Gruczoły Brunnera – podsumowanie informacji

Gruczoły Brunnera – czym są?

Gruczoły Brunnera są gruczołami zewnątrzwydzielniczymi związanymi przede wszystkim z błoną podśluzową dwunastnicy. Ich komórki produkują wydzielinę bogatą w mucyny, która współtworzy warstwę śluzu pokrywającą nabłonek. Zawiera ona również składniki uczestniczące w ochronie i regeneracji błony śluzowej.

Aktywność wydzielnicza gruczołów Brunnera może zmieniać się pod wpływem różnych bodźców. Znaczenie ma m.in. obecność kwaśnej treści w dwunastnicy oraz regulacja hormonalna i nerwowa. Dzięki temu wydzielanie może zwiększać się wtedy, gdy początkowy odcinek jelita cienkiego wymaga szczególnej ochrony przed działaniem treści napływającej z żołądka.

>> Sprawdź również: Czym są gruczolaki i jak powstają? Rodzaje, objawy i przyczyny

Gdzie znajdują się gruczoły Brunnera?

Gruczoły Brunnera występują przede wszystkim w proksymalnej części dwunastnicy, a więc w odcinku położonym najbliżej żołądka. W dalszych częściach dwunastnicy ich liczba stopniowo się zmniejsza. U niektórych osób struktury te mogą sięgać również początkowego odcinka jelita czczego. Takie rozmieszczenie ma znaczenie funkcjonalne. To właśnie początkowa część dwunastnicy jest szczególnie narażona na kontakt z kwaśną treścią pokarmową przed jej dalszą neutralizacją.

Jakie funkcje pełnią gruczoły Brunnera?

Najważniejszym zadaniem gruczołów Brunnera jest współtworzenie bariery chroniącej błonę śluzową dwunastnicy. Produkowana przez nie wydzielina pomaga zabezpieczyć delikatny nabłonek przed niekorzystnym działaniem kwasu oraz innych składników treści pokarmowej. Gruczoły Brunnera uczestniczą m.in. w:

  • produkcji śluzu – mucyny tworzą lepką warstwę pokrywającą powierzchnię błony śluzowej i ograniczającą jej bezpośredni kontakt z drażniącą treścią;
  • neutralizowaniu kwaśnego środowiska – wydzielina gruczołów zawiera składniki o charakterze zasadowym, w tym wodorowęglany, wspierające podwyższanie pH treści docierającej z żołądka;
  • ochronie nabłonka dwunastnicy – warstwa śluzowa ogranicza działanie kwasu żołądkowego i enzymów trawiennych;
  • regeneracji błony śluzowej – w wydzielinie obecne są m.in. czynniki uczestniczące w procesach ochronnych, proliferacji i różnicowaniu komórek.

Gruczoły Brunnera – możliwe patologie

Zmiany wywodzące się z gruczołów Brunnera występują rzadko i najczęściej mają charakter łagodny. Mogą jednak przypominać inne zmiany guzowate dwunastnicy, dlatego ich właściwe rozpoznanie wymaga odpowiedniej diagnostyki. Najczęściej wyróżnia się:

  • hiperplazję gruczołów Brunnera – oznacza rozrost tkanki gruczołowej. Zwykle ma postać niewielkich, często mnogich guzków zlokalizowanych przede wszystkim w początkowych częściach dwunastnicy;
  • hamartoma gruczołów Brunnera – jest zazwyczaj większą, pojedynczą zmianą guzowatą. W jej obrębie oprócz rozrośniętych gruczołów mogą znajdować się m.in. tkanka tłuszczowa, mięśnie gładkie oraz elementy limfatyczne.

Przyczyny powstawania tych zmian nie zostały jednoznacznie poznane. Wśród czynników, które mogą mieć znaczenie, wymienia się:

  • przewlekłą ekspozycję dwunastnicy na kwaśną treść żołądkową i zwiększone wydzielanie kwasu solnego;
  • przewlekłe drażnienie lub stan zapalny błony śluzowej dwunastnicy;
  • zakażenie Helicobacter pylori – jego możliwy udział opisywano w badaniach, jednak związek ten nie jest jednoznacznie potwierdzony;
  • przewlekłe zapalenie trzustki – również wymieniane jako jeden z potencjalnych czynników związanych z rozrostem gruczołów.

Powiększone gruczoły Brunnera – co mogą oznaczać?

Określenie „powiększone gruczoły Brunnera” może odnosić się przede wszystkim do ich hiperplazji, czyli zwiększenia liczby i rozrostu struktur gruczołowych. Taka reakcja bywa rozpatrywana jako odpowiedź na przewlekłą stymulację błony śluzowej dwunastnicy.

Większe, pojedyncze zmiany mogą odpowiadać hamartoma gruczołów Brunnera. Samo stwierdzenie zmiany w dwunastnicy nie wystarcza jednak do określenia jej charakteru. Podobny obraz mogą dawać inne zmiany podśluzówkowe, dlatego konieczna jest odpowiednia diagnostyka, a niekiedy również ocena histopatologiczna.

Jakie objawy mogą dawać zmiany w obrębie gruczołów Brunnera?

Niewielkie rozrosty często nie powodują żadnych dolegliwości i są wykrywane przypadkowo podczas gastroskopii wykonywanej z innego powodu. Objawy pojawiają się częściej w przypadku większych zmian. Mogą należeć do nich:

  • ból lub dyskomfort w nadbrzuszu, niekiedy związany ze spożyciem posiłku;
  • nudności i wymioty, zwłaszcza gdy większa zmiana utrudnia przechodzenie treści pokarmowej;
  • krwawienie z przewodu pokarmowego, które może prowadzić m.in. do smolistych stolców lub niedokrwistości;
  • objawy niedrożności dwunastnicy – występują rzadko i dotyczą przede wszystkim dużych zmian zwężających jej światło.

Jak rozpoznaje się zmiany w obrębie gruczołów Brunnera?

Rozrosty tych gruczołów rozwijają się przede wszystkim w głębszych warstwach ściany dwunastnicy, dlatego ich jednoznaczne rozpoznanie może być trudne. Podobny obraz mogą dawać również inne zmiany podśluzówkowe występujące w tej lokalizacji, dlatego w diagnostyce wykorzystuje się kilka uzupełniających się metod:

  • gastroduodenoskopię (gastroskopię) – umożliwia bezpośrednie obejrzenie błony śluzowej żołądka i dwunastnicy. Rozrost gruczołów Brunnera może być widoczny jako pojedyncze lub mnogie uwypuklenia albo zmiany guzowate. W trakcie badania można również pobrać materiał do dalszej oceny;
  • ultrasonografię endoskopową (EUS) – pozwala dokładniej ocenić poszczególne warstwy ściany dwunastnicy, wielkość zmiany oraz głębokość jej położenia. Jest szczególnie przydatna w diagnostyce zmian podśluzówkowych;
  • tomografię komputerową (TK) jamy brzusznej – znajduje zastosowanie przede wszystkim przy większych zmianach. Pozwala określić ich wielkość, lokalizację oraz relację względem otaczających struktur;
  • badanie histopatologiczne – umożliwia ocenę budowy tkanki i ustalenie charakteru zmiany. Materiał może pochodzić z biopsji lub zmiany usuniętej endoskopowo bądź chirurgicznie. Powierzchowna biopsja nie zawsze daje jednak jednoznaczny wynik, ponieważ gruczoły Brunnera są zlokalizowane głównie w warstwie podśluzowej;
  • badania laboratoryjne – mogą pomóc ocenić konsekwencje zmian oraz poszukiwać czynników, które potencjalnie mają z nimi związek. Przykładowo przy podejrzeniu krwawienia z przewodu pokarmowego pomocna jest morfologia krwi, pozwalająca wykryć niedokrwistość. W uzasadnionych przypadkach diagnostykę można również rozszerzyć o badania w kierunku zakażenia Helicobacter pylori.
Helicobacter_pylori_w_kale metoda automatyczna banerek

Leczenie w przypadku patologii gruczołów Brunnera

Samo wykrycie rozrostu gruczołów Brunnera nie zawsze oznacza konieczność leczenia zabiegowego. O dalszym postępowaniu decydują przede wszystkim wielkość zmiany, jej wygląd, wynik dotychczasowej diagnostyki oraz obecność dolegliwości. Możliwe postępowanie obejmuje:

  • obserwację – może być wystarczająca w przypadku niewielkich, bezobjawowych zmian o cechach łagodnych. Lekarz może zalecić okresowe kontrole w celu oceny ich wielkości i charakteru;
  • usunięcie endoskopowe – rozważa się je m.in. w przypadku większych zmian oraz tych, które powodują dolegliwości, np. krwawienie z przewodu pokarmowego lub utrudnienie pasażu treści przez dwunastnicę. Metoda pozwala jednocześnie uzyskać materiał do dokładnego badania histopatologicznego;
  • leczenie chirurgiczne – jest zarezerwowane przede wszystkim dla dużych lub skomplikowanych zmian, których nie można bezpiecznie usunąć metodami endoskopowymi, a także przypadków, w których nie można jednoznacznie wykluczyć innego charakteru zmiany.

Rokowanie w przypadku łagodnych rozrostów gruczołów Brunnera jest na ogół dobre. Po skutecznym usunięciu zmiany powodującej objawy zwykle możliwe jest uzyskanie trwałej poprawy, natomiast dalsze kontrole dobiera się indywidualnie do obrazu klinicznego i wyniku badania histopatologicznego.

Gruczoły Brunnera – podsumowanie informacji

Podsumowując, gruczoły Brunnera pełnią ważną funkcję ochronną – ich wydzielina pomaga neutralizować kwaśną treść napływającą z żołądka i zabezpieczać błonę śluzową dwunastnicy. Zmiany w ich obrębie, takie jak hiperplazja czy hamartoma, występują rzadko i zazwyczaj mają charakter łagodny. Niewielkie rozrosty często nie powodują żadnych dolegliwości, natomiast większe mogą prowadzić m.in. do bólu, krwawienia lub zaburzeń pasażu treści pokarmowej. W takich przypadkach konieczna jest dokładna diagnostyka i dobranie odpowiedniej metody leczenia.

Opieka merytoryczna: lek. Sara Aszkiełowicz


Bibliografia

  1. Zhu M, Li H, Wu Y, et al. Brunner’s Gland Hamartoma of the Duodenum: A Literature Review. Adv Ther. 2021;38(6):2779-2794.
  2. Krause WJ. Brunner’s glands: a structural, histochemical and pathological profile. Prog Histochem Cytochem. 2000;35(4):259-367.
  3. Bhatti S, Alghamdi M, Omer E. Brunner’s Gland Hyperplasia: A Massive Duodenal Lesion. Cureus. 2020 Apr 4;12(4):e7542.

Nietrzymanie stolca – przyczyny, badania, jak leczyć

Nietrzymanie stolca jest problemem, który może znacząco wpływać na codzienne funkcjonowanie, relacje społeczne i poczucie bezpieczeństwa. Choć częściej występuje u osób starszych, nie jest naturalną konsekwencją starzenia się i może pojawić się również u osób młodszych, np. po porodzie, operacji lub w przebiegu chorób neurologicznych. Objawu nie należy bagatelizować, ponieważ jego przyczyny są bardzo różnorodne, a odpowiednio dobrane leczenie często pozwala wyraźnie poprawić kontrolę wypróżnień.

Z tego artykułu dowiesz się, że:
>> nietrzymanie stolca może mieć różne nasilenie – od niewielkiego wycieku treści kałowej po całkowitą utratę kontroli nad wypróżnieniem;
>> za utrzymanie stolca odpowiada współpraca zwieraczy odbytu, mięśni dna miednicy, odbytnicy i układu nerwowego;
>> biegunki i przewlekłe zaparcia mogą zarówno powodować, jak i nasilać problem z kontrolowaniem wypróżnień;
>> badania dobiera się do podejrzewanej przyczyny – mogą obejmować m.in. manometrię anorektalną, USG, kolonoskopię oraz badania laboratoryjne;
>> leczenie rozpoczyna się zwykle od metod zachowawczych, a postępowanie zabiegowe stosuje się w wybranych przypadkach.

Spis treści:

  1. Czym jest nietrzymanie stolca i jakie daje objawy?
  2. Nietrzymanie stolca – najczęstsze przyczyny
  3. Czy nerwica i stres mogą mieć związek z nietrzymaniem stolca?
  4. Jakie badania wykonuje się przy nietrzymaniu stolca?
  5. Nietrzymanie stolca – do jakiego lekarza się zgłosić?
  6. Jak leczyć nietrzymanie stolca?
  7. Nietrzymanie stolca podczas stosunku – z czego może wynikać?
  8. Czy istnieją naturalne sposoby leczenia nietrzymania stolca?

Czym jest nietrzymanie stolca i jakie daje objawy?

Nietrzymanie stolca, nazywane również inkontynencją kałową, oznacza nawracającą, niezależną od woli utratę płynnego lub uformowanego stolca. Problem nie zawsze oznacza całkowitą utratę kontroli nad wypróżnieniem. Może mieć różne nasilenie, a jego obraz zależy m.in. od sprawności zwieraczy, czucia w odbytnicy oraz konsystencji stolca. Do charakterystycznych objawów należą:

  • nagłe, trudne do opanowania parcie na stolec – potrzeba wypróżnienia pojawia się gwałtownie, a pacjent nie jest w stanie powstrzymać jej wystarczająco długo, aby dotrzeć do toalety. Jest to tzw. nietrzymanie stolca z parciem;
  • nieświadome wyciekanie stolca – w przypadku biernego nietrzymania pacjent może nie odczuwać parcia ani wypełnienia odbytnicy. O wycieku dowiaduje się dopiero po zauważeniu zabrudzenia bielizny;
  • brudzenie bielizny – niewielkie ilości płynnej lub półpłynnej treści kałowej mogą wydostawać się poza odbyt bez pełnego wypróżnienia. Niekiedy jest to jeden z pierwszych zauważalnych objawów;
  • nietrzymanie gazów – należy do szerszego pojęcia nietrzymania analnego. Może współistnieć z nietrzymaniem stolca i wskazywać na zaburzenie mechanizmów odpowiadających za szczelność kanału odbytu;
  • nietrzymanie płynnego lub uformowanego stolca – luźny stolec jest trudniejszy do zatrzymania, dlatego u części pacjentów epizody pojawiają się przede wszystkim podczas biegunki. Utrata kontroli nad uformowanym stolcem może świadczyć o bardziej nasilonej dysfunkcji mechanizmu trzymania stolca.

Nawracające epizody mogą prowadzić również do podrażnienia skóry wokół odbytu, świądu i bólu. Dolegliwość ma też istotny wymiar psychiczny – obawa przed nagłym wypróżnieniem może powodować unikanie podróży, spotkań czy aktywności seksualnej.

>> Sprawdź także: Bulgotanie (przelewanie) w brzuchu i wodnista biegunka – przyczyny i zapobieganie

Nietrzymanie stolca – najczęstsze przyczyny

Utrzymanie stolca wymaga prawidłowej współpracy zwieraczy odbytu, mięśni dna miednicy, odbytnicy oraz układu nerwowego. Zaburzenie jednego lub kilku z tych mechanizmów może doprowadzić do inkontynencji. Do najczęstszych przyczyn należą:

  • uszkodzenie mięśni zwieraczy odbytu – może być następstwem urazu, operacji proktologicznej lub porodu, szczególnie jeśli doszło do uszkodzenia krocza. Osłabiony zwieracz może nie wytwarzać wystarczającego napięcia potrzebnego do zatrzymania stolca;
  • zaburzenia unerwienia – uszkodzenie nerwów odpowiedzialnych za czucie w odbytnicy i kontrolowanie zwieraczy może występować m.in. w przebiegu neuropatii, stwardnienia rozsianego czy urazów rdzenia kręgowego;
  • przewlekła biegunka – płynny stolec szybciej przemieszcza się przez jelito i jest trudniejszy do utrzymania. Dlatego nawracające biegunki mogą ujawnić lub nasilić istniejącą niewydolność zwieraczy;
  • przewlekłe zaparcia – zalegające masy kałowe mogą prowadzić do rozciągnięcia odbytnicy i pogorszenia jej czucia. Płynniejsza treść jelitowa może wówczas przeciekać wokół zalegającego stolca, powodując tzw. nietrzymanie z przepełnienia;
  • choroby jelita grubego i odbytnicy – stany zapalne, niektóre choroby proktologiczne czy zmiany w obrębie odbytnicy mogą wpływać na częstotliwość wypróżnień, konsystencję stolca i mechanizmy jego utrzymywania;
  • zaburzenia funkcji dna miednicy – osłabienie lub nieprawidłowa koordynacja mięśni uczestniczących w defekacji może utrudniać świadome kontrolowanie wypróżnienia.

Przyczyny mogą się na siebie nakładać. Przykładowo u osoby z osłabionymi zwieraczami objawy mogą być niewielkie przy prawidłowo uformowanym stolcu, a wyraźnie nasilać się podczas biegunki. Dlatego diagnostyka nie ogranicza się do stwierdzenia samego nietrzymania stolca – jej celem jest ustalenie mechanizmu odpowiedzialnego za utratę kontroli nad wypróżnieniem.

>> Przeczytaj również: Biegunka – przyczyny, diagnostyka, leczenie

Nietrzymanie stolca a kręgosłup i choroby neurologiczne

Kontrola zwieraczy zależy od prawidłowego przewodzenia impulsów nerwowych. Dlatego uszkodzenie rdzenia kręgowego, neuropatie, stwardnienie rozsiane czy niektóre choroby odcinka lędźwiowo-krzyżowego mogą zaburzać odczuwanie wypełnienia odbytnicy oraz zdolność świadomego kontrolowania wypróżnienia.

Nagłe pojawienie się nietrzymania stolca, zwłaszcza w połączeniu z silnym bólem odcinka lędźwiowo-krzyżowego lub bólem promieniującym do kończyn, zaburzeniami czucia w okolicy krocza, trudnością w rozpoczęciu oddawania moczu, zatrzymaniem moczu albo narastającym osłabieniem obu kończyn dolnych, może wskazywać na zespół ogona końskiego. Jest to stan nagły, wymagający natychmiastowej oceny w szpitalnym oddziale ratunkowym.

Nietrzymanie stolca u seniora – skąd się bierze?

U osób starszych problem często ma charakter wieloczynnikowy. Z wiekiem może zmniejszać się sprawność zwieraczy i czucie w odbytnicy, a dodatkowo częściej występują choroby neurologiczne, cukrzyca, przewlekłe zaparcia czy zaburzenia poznawcze. Znaczenie mogą mieć także przyjmowane leki, szczególnie te wywołujące biegunkę lub nadmiernie rozluźniające stolec.

Czy nerwica i stres mogą mieć związek z nietrzymaniem stolca?

Silne emocje mogą wpływać na motorykę przewodu pokarmowego, nasilać parcie na stolec oraz sprzyjać biegunce, przez co u części osób trudniej zachować kontrolę nad wypróżnieniem. Nie oznacza to jednak, że każde popuszczanie stolca można tłumaczyć stresem lub przypisywać mu wyłącznie podłoże psychiczne – najpierw należy wykluczyć inne przyczyny nietrzymanie stolca. Nerwica i przewlekły stres mogą natomiast nasilać już istniejące zaburzenia jelitowe i pogłębiać lęk związany z możliwością wystąpienia incydentu poza domem.

>> Zobacz też: Przewlekła biegunka u dorosłych i dzieci. Możliwe przyczyny i diagnostyka

Jakie badania wykonuje się przy nietrzymaniu stolca?

Podstawowym elementem diagnostyki jest badanie fizykalne, w tym ocena okolicy odbytu oraz badanie per rectum. Pozwala ono wstępnie ocenić napięcie zwieraczy, ich zdolność do świadomego skurczu oraz wykryć niektóre nieprawidłowości w obrębie odbytnicy. W zależności od obrazu klinicznego lekarz może następnie zlecić:

  • manometrię anorektalną – pozwala zmierzyć ciśnienie w kanale odbytu i odbytnicy, a tym samym ocenić pracę zwieraczy, czucie w odbytnicy oraz koordynację mechanizmów uczestniczących w defekacji;
  • USG przezodbytnicze – umożliwia dokładną ocenę budowy zwieraczy i wykrycie ich uszkodzeń, np. powstałych w następstwie porodu, urazu lub zabiegu chirurgicznego;
  • rektoskopię lub kolonoskopię – badania endoskopowe mogą być potrzebne, gdy istnieje podejrzenie choroby jelita grubego lub odbytnicy, np. zmian zapalnych, polipów czy nowotworu. Nie służą jednak do bezpośredniej oceny sprawności zwieraczy;
  • defekografię – umożliwia obserwację zmian zachodzących w obrębie odbytnicy i dna miednicy podczas wypróżnienia. Może pomóc w rozpoznaniu zaburzeń anatomicznych i czynnościowych mechanizmu defekacji;
  • badania neurologiczne – jeżeli objawy sugerują zaburzenia unerwienia, diagnostyka może zostać rozszerzona m.in. o ocenę neurologiczną oraz wybrane badania funkcji nerwów i mięśni;
  • USG przezodbytnicze – służy do oceny budowy zwieraczy i wykrywania ich uszkodzeń, szczególnie gdy rozważa się zabieg naprawczy.

Badania laboratoryjne nie rozpoznają samego nietrzymania stolca, ale mogą pomóc znaleźć chorobę lub zaburzenie, które przyczynia się do występowania objawów. Ich zakres dobiera się do wywiadu i innych dolegliwości pacjenta.Przy przewlekłej biegunce mogą obejmować m.in. morfologię krwi, CRP, jonogram, TSH orazdiagnostykę celiakii – oznaczenie przeciwciał przeciw transglutaminazie tkankowej w klasie IgA wraz z całkowitym stężeniem IgA. Z badań kału można dobrać m.in. kalprotektynę, gdy podejrzewa się nieswoistą chorobę zapalną jelit, oraz badania mikrobiologiczne przy podejrzeniu zakażenia. Badanie na krew utajoną ma odrębne wskazania i nie zastępuje konsultacji ani endoskopii u osoby z jawnym krwawieniem, niedokrwistością, niezamierzoną utratą masy ciała lub nową zmianą rytmu wypróżnień.

Nietrzymanie stolca – do jakiego lekarza się zgłosić?

Pierwszym krokiem może być konsultacja z lekarzem rodzinnym, który przeprowadzi podstawową ocenę i skieruje pacjenta do odpowiedniego specjalisty. Diagnostyką nietrzymania stolca zajmują się przede wszystkim proktolodzy i gastroenterolodzy. Jeżeli podejrzewane jest podłoże neurologiczne, konieczna może być konsultacja neurologa, a przy zaburzeniach mięśni dna miednicy – także fizjoterapeuty specjalizującego się w tej okolicy.

Jak leczyć nietrzymanie stolca?

Leczenie nietrzymania stolca zależy od jego przyczyny, nasilenia objawów oraz konsystencji stolca. Jeśli problem jest związany np. z przewlekłą biegunką, zaparciami lub inną chorobą przewodu pokarmowego, ważnym elementem postępowania jest leczenie zaburzenia, które przyczynia się do utraty kontroli nad wypróżnieniem. Warto również przeanalizować przyjmowane leki, ponieważ niektóre z nich mogą nasilać biegunkę lub zaparcia. W pierwszej kolejności zazwyczaj stosuje się leczenie zachowawcze, które może obejmować:

  • uregulowanie konsystencji i rytmu wypróżnień – za pomocą odpowiednio dobranej diety, nawodnienia i regularnych wizyt w toalecie;
  • farmakoterapię – w zależności od przyczyny lekarz może zalecić np. leki ograniczające biegunkę lub preparaty stosowane przy zaparciach;
  • fizjoterapię i trening mięśni dna miednicy – mające poprawić kontrolę nad mięśniami uczestniczącymi w utrzymywaniu stolca;
  • biofeedback – pomagający w nauce prawidłowego napinania mięśni oraz lepszego reagowania na parcie;
  • leczenie nietrzymania z przepełnienia – polega na usunięciu zalegających mas kałowych oraz dalszym leczeniu zaparcia, aby zapobiegać ponownemu zaleganiu stolca.

Dieta przy nietrzymaniu stolca

Dieta przy nietrzymaniu stolca powinna być dostosowana przede wszystkim do konsystencji stolca i przyczyny problemu. Innego postępowania wymaga osoba z nawracającą biegunką, a innego pacjent z przewlekłymi zaparciami i nietrzymaniem z przepełnienia. Celem zmian żywieniowych jest przede wszystkim uregulowanie wypróżnień i uzyskanie stolca o konsystencji, którą łatwiej kontrolować. Pomocne może być:

  • odpowiednie spożycie błonnika – szczególnie błonnik rozpuszczalny może wiązać wodę i wpływać na konsystencję stolca. Jego ilość należy jednak zwiększać stopniowo, ponieważ nadmiar może u niektórych osób powodować wzdęcia, gazy lub nasilać dolegliwości;
  • regularne spożywanie posiłków – pomaga uporządkować rytm pracy przewodu pokarmowego i sprawia, że wypróżnienia mogą stać się bardziej przewidywalne;
  • dbanie o odpowiednie nawodnienie – ma szczególne znaczenie przy tendencji do zaparć oraz zwiększaniu ilości błonnika w diecie;
  • obserwowanie reakcji na poszczególne produkty – jeśli określone pokarmy nasilają biegunkę, wzdęcia lub naglące parcie, warto omówić ich ograniczenie z lekarzem lub dietetykiem. U części osób problem mogą nasilać np. duże ilości kofeiny, alkoholu, tłustych potraw czy niektórych substancji słodzących.

Nie należy natomiast profilaktycznie eliminować wielu grup produktów. Dieta powinna być dopasowana do dominującego zaburzenia wypróżnień i jednocześnie pozostawać pełnowartościowa.

Ćwiczenia, fizjoterapia i inne metody leczenia zachowawczego

Jeżeli nietrzymanie stolca wiąże się z osłabieniem lub zaburzoną koordynacją mięśni odpowiedzialnych za kontrolę wypróżnienia, ważnym elementem terapii może być odpowiednio prowadzona fizjoterapia. Nie chodzi wyłącznie o wykonywanie popularnych „ćwiczeń Kegla” – przed rozpoczęciem treningu warto ocenić funkcję całego dna miednicy i dobrać ćwiczenia do konkretnego problemu. W leczeniu zachowawczym wykorzystuje się m.in.:

  • trening mięśni dna miednicy – odpowiednio dobrane ćwiczenia mają na celu poprawę siły, wytrzymałości i świadomej kontroli mięśni uczestniczących w utrzymywaniu stolca;
  • biofeedback – podczas treningu pacjent otrzymuje informację o pracy określonych mięśni, dzięki czemu może nauczyć się skuteczniej je napinać i rozluźniać oraz lepiej reagować na uczucie parcia;
  • trening wypróżnień – polega na wypracowaniu regularnego rytmu korzystania z toalety. Pomocne może być planowanie wypróżnienia po posiłku, kiedy naturalnie nasila się motoryka jelita grubego;
  • regulację konsystencji stolca – w zależności od przyczyny lekarz może zalecić środki zwiększające objętość stolca, preparaty stosowane przy zaparciach albo leki ograniczające biegunkę;
  • wybrane metody neuromodulacji lub elektrostymulacji – mogą być rozważane u określonych pacjentów, szczególnie gdy podstawowe postępowanie zachowawcze nie zapewnia wystarczającej kontroli objawów.

Kiedy stosuje się leczenie zabiegowe?

Leczenie zabiegowe rozważa się, gdy prawidłowo prowadzone metody zachowawcze nie zapewniają akceptowalnej kontroli objawów. Jedną z głównych możliwości jest neuromodulacja nerwów krzyżowych, którą można stosować zarówno u pacjentów z uszkodzeniem zwieraczy, jak i bez takiego uszkodzenia. Rekonstrukcję zwieracza odbytu można rozważyć przy wyraźnym ubytku zwieracza zewnętrznego, np. po urazie okołoporodowym, jednak jej skuteczność często zmniejsza się z upływem czasu. U wybranych pacjentów, u których inne metody zawiodły lub nie mogą być zastosowane, rozwiązaniem może być wytworzenie stomii.

Nietrzymanie stolca podczas stosunku – z czego może wynikać?

Nietrzymanie stolca może ujawnić się również podczas aktywności seksualnej u osoby, u której już wcześniej doszło do osłabienia mechanizmów odpowiadających za kontrolę wypróżnień. Możliwe przyczyny są takie same jak w innych sytuacjach i obejmują m.in. uszkodzenie zwieraczy, zaburzenia czucia lub unerwienia, wypadanie odbytnicy oraz inne dysfunkcje dna miednicy. Sam moment wystąpienia epizodu nie pozwala jednak ustalić jego przyczyny. Powtarzające się incydenty wymagają standardowej diagnostyki nietrzymania stolca.

Czy istnieją naturalne sposoby leczenia nietrzymania stolca?

Nie ma uniwersalnego „domowego” sposobu, który usuwałby wszystkie przyczyny inkontynencji. Elementem leczenia mogą być jednak:

  • odpowiednio dobrana dieta;
  • regulacja rytmu wypróżnień;
  • właściwe nawodnienie;
  • ćwiczenia mięśni dna miednicy;
  • trening korzystania z toalety o określonych porach.

W niektórych sytuacjach pomocne bywają preparaty błonnikowe, jednak ich stosowanie również warto skonsultować ze specjalistą. Najważniejsze jest ustalenie, dlaczego doszło do nietrzymania stolca. Dopiero poznanie mechanizmu problemu pozwala dobrać postępowanie, które nie tylko ogranicza objawy, ale również odpowiada na ich rzeczywistą przyczynę.

Opieka merytoryczna: lek. Katarzyna Ciepłucha


Bibliografia

  1. https://badaniakliniczne.pl/choroba/nietrzymanie-stolca/nietrzymanie-stolca-diagnostyka/ [dostęp: 12.09.2026]
  2. https://www.czytelniamedyczna.pl/7088,diagnostyka-i-leczenie-nietrzymania-stolca-aktualny-stan-wiedzy-przeglad-pismie.html [dostęp: 12.09.2026]
  3. „Fizjologia człowieka, tom 5. Układ trawienny i wydzielanie wewnętrzne” Stanisław Konturek, wyd. 2016 r.

Metabolizm – czym jest i czy można go przyspieszyć lub spowolnić? Jakie są jego najczęstsze zaburzenia?

Metabolizm to zespół wszystkich procesów chemicznych zachodzących w organizmie, które umożliwiają pozyskiwanie energii z pożywienia, budowanie i regenerację tkanek oraz prawidłowe funkcjonowanie narządów. Choć często mówi się o „szybkim” lub „wolnym” metabolizmie w kontekście masy ciała, rzeczywiste tempo przemian metabolicznych zależy od wielu czynników, m.in. wieku, genów, składu ciała, aktywności fizycznej i stanu zdrowia.

Z tego artykułu dowiesz się, że:
>> metabolizm obejmuje wszystkie procesy zachodzące w organizmie, które pozwalają pozyskiwać i wykorzystywać energię oraz budować i odnawiać komórki,
>> tempo metabolizmu zależy m.in. od wieku, genów, masy mięśniowej, aktywności fizycznej, hormonów i sposobu odżywiania,
>> nie istnieje jeden skuteczny sposób na znaczące „przyspieszenie metabolizmu”, ale odpowiednia dieta, ruch i budowanie masy mięśniowej mogą wspierać prawidłowe przemiany metaboliczne,
>> zaburzenia metabolizmu mogą obejmować m.in. insulinooporność, cukrzycę, zaburzenia lipidowe, choroby tarczycy i zespół metaboliczny,
>> ocena metabolizmu wymaga połączenia informacji o stylu życia, objawach oraz odpowiednio dobranych badań laboratoryjnych.

Spis treści:

  1. Metabolizm – co to jest?
  2. Od czego zależy tempo metabolizmu?
  3. Szybki metabolizm – co to oznacza?
  4. Jak przyspieszyć metabolizm?
  5. Co spowalnia metabolizm?
  6. Zaburzenia metabolizmu – najczęstsze problemy
  7. Zaburzenia metabolizmu – objawy
  8. Badanie metabolizmu – na czym polegają badania metaboliczne?
  9. Podsumowanie
  10. FAQ: często zadawane pytania o metabolizm

Metabolizm – co to jest?

Metabolizm to całokształt procesów biochemicznych zachodzących w organizmie, które umożliwiają życie. Obejmuje zarówno procesy związane z pozyskiwaniem energii, jak i jej wykorzystaniem do budowy oraz regeneracji komórek.

Metabolizm dzieli się na dwa podstawowe kierunki, tj.:

  • katabolizm – procesy rozkładu związków złożonych na prostsze, którym często towarzyszy uwalnianie energii,
  • anabolizm – procesy budowania nowych struktur, np. białek czy tkanek, które wymagają dostarczenia energii.

Jednym z elementów metabolizmu jest podstawowa przemiana materii (PPM), czyli ilość energii, jakiej organizm potrzebuje w stanie spoczynku do utrzymania podstawowych funkcji życiowych, takich jak praca serca, oddychanie czy regulacja temperatury ciała.

Całkowity wydatek energetyczny obejmuje natomiast nie tylko PPM, ale także aktywność fizyczną oraz energię potrzebną do trawienia i przetwarzania pokarmów.

Pakiet otyłość i kontrola masy ciała podstawowy (10 badań) banerek

Od czego zależy tempo metabolizmu?

Tempo metabolizmu jest indywidualną cechą każdego człowieka i zależy od wielu czynników, takich jak:

  • masa mięśniowa – tkanka mięśniowa jest aktywna metabolicznie, dlatego osoby z większą ilością mięśni zazwyczaj mają wyższe zapotrzebowanie energetyczne niż osoby z większą ilością tkanki tłuszczowej,
  • wiek – wraz z wiekiem tempo przemian metabolicznych może się zmieniać, m.in. w związku ze zmniejszeniem masy mięśniowej i zmianami hormonalnymi,
  • genetyka – uwarunkowania genetyczne wpływają na indywidualne różnice w sposobie wykorzystywania energii przez organizm,
  • hormony – na metabolizm wpływają m.in. hormony tarczycy, insulina, kortyzol oraz hormony płciowe, zaburzenia ich działania mogą prowadzić do zmian w gospodarce energetycznej organizmu,
  • aktywność fizyczna i sposób żywienia – regularny ruch, szczególnie trening oporowy, pomaga utrzymywać masę mięśniową i wspiera prawidłowy metabolizm. Znaczenie ma również odpowiednia ilość kalorii i składników odżywczych dostarczanych wraz z dietą.

Ostateczne tempo metabolizmu jest wynikiem współdziałania wielu elementów, a jego zmiany zachodzą stopniowo i zależą zarówno od predyspozycji genetycznych, jak i codziennych nawyków.

Szybki metabolizm – co to oznacza?

Określenie „szybki metabolizm” jest często używane w codziennym języku, jednak nie jest to termin medyczny. Zwykle oznacza sytuację, w której organizm zużywa więcej energii w ciągu dnia, co może ułatwiać utrzymanie prawidłowej masy ciała.

Na tempo metabolizmu wpływa przede wszystkim ilość energii zużywanej przez organizm w spoczynku, aktywność fizyczna oraz efekt termiczny pożywienia, czyli energia potrzebna do trawienia i wykorzystania składników odżywczych.

Osoba z „szybkim metabolizmem” nie zawsze będzie szczupła, a osoba z „wolnym metabolizmem” nie zawsze będzie miała problem z masą ciała.

Jak przyspieszyć metabolizm?

Nie istnieje metoda, która w krótkim czasie znacząco zwiększy tempo metabolizmu. Można jednak wspierać prawidłowe funkcjonowanie przemian metabolicznych poprzez codzienne działania, do których należą, m.in.:

  • regularna aktywność fizyczna, szczególnie trening siłowy, który pomaga zwiększać lub utrzymywać masę mięśniową,
  • odpowiednia ilość białka w diecie, ponieważ organizm zużywa więcej energii na jego trawienie niż w przypadku tłuszczów czy węglowodanów,
  • regularny sen, ponieważ jego niedobór może wpływać na gospodarkę hormonalną i regulację apetytu,
  • unikanie przewlekłego stresu, który może zaburzać działanie osi hormonalnych związanych z metabolizmem,
  • odpowiednie nawodnienie organizmu.

Wbrew popularnym przekonaniom, nie ma jednego produktu, napoju lub suplementu, który trwale „rozkręci” metabolizm. Kawa, ostre przyprawy czy zielona herbata mogą krótkotrwale wpływać na wydatek energetyczny, ale efekt ten jest niewielki i nie zastępuje zdrowego stylu życia.

>> Przeczytaj też: Odwodnienie i nawodnienie organizmu – fakty i mity

Co spowalnia metabolizm?

Na spowolnienie tempa przemian metabolicznych mogą wpływać:

  • utrata masy mięśniowej, szczególnie przy bardzo restrykcyjnych dietach odchudzających bez odpowiedniej podaży białka i aktywności fizycznej,
  • niska aktywność fizyczna,
  • przewlekły niedobór snu,
  • niektóre zaburzenia hormonalne, np. niedoczynność tarczycy,
  • starzenie się organizmu,
  • długotrwały bardzo niski poziom spożycia energii, który może powodować adaptacje metaboliczne.

Należy podkreślić, że metabolizm nie spowalnia nagle. Zmiany zwykle wynikają z wielu nakładających się czynników związanych ze stylem życia, zdrowiem i fizjologią organizmu.

Zaburzenia metabolizmu – najczęstsze problemy

Zaburzenia metabolizmu obejmują wiele różnych chorób i nieprawidłowości dotyczących wykorzystania energii oraz przemian składników odżywczych.

Do najczęściej występujących zaburzeń metabolicznych należą:

  • insulinooporność – stan, w którym komórki organizmu słabiej reagują na insulinę, hormon odpowiedzialny m.in. za regulację poziomu glukozy we krwi,
  • cukrzyca – choroba metaboliczna charakteryzującą się przewlekle podwyższonym poziomem glukozy we krwi,
  • zaburzenia lipidowe –nieprawidłowe stężenia cholesterolu i/lub triglicerydów,
  • zaburzenia pracy tarczycy – hormony tarczycy odgrywają ważną rolę w regulacji metabolizmu, niedoczynność tarczycy może prowadzić do spowolnienia wielu procesów metabolicznych,
  • zespół metaboliczny –współwystępowanie kilku czynników zwiększających ryzyko chorób, m.in. otyłości brzusznej, nadciśnienia tętniczego krwi, zaburzeń lipidowych i nieprawidłowej gospodarki glukozowej.

Zaburzenia metabolizmu – objawy

Objawy zaburzeń metabolizmu zależą od ich rodzaju i mogą obejmować, m.in.:

  • trudności z utrzymaniem prawidłowej masy ciała,
  • przewlekłe zmęczenie,
  • senność,
  • zwiększone uczucie głodu,
  • zaburzenia koncentracji,
  • zwiększone pragnienie i częste oddawanie moczu (np. w przypadku cukrzycy),
  • zaburzenia termoregulacji.

Objawy te nie są charakterystyczne wyłącznie dla zaburzeń metabolizmu, dlatego wymagają odpowiedniej diagnostyki.

Badanie metabolizmu – na czym polegają badania metaboliczne?

Nie istnieje jedno badanie, które kompleksowo ocenia metabolizm. Diagnostyka zależy od zgłaszanych objawów i podejrzenia konkretnego zaburzenia.

Badania laboratoryjne, które umożliwiają ocenę metabolizmu to, np. oznaczenie:

W niektórych przypadkach wykonuje się również pomiary antropometryczne czy analizę składu ciała, która pozwala ocenić m.in. zawartość tkanki tłuszczowej i mięśniowej.

Pakiet otyłość i kontrola masy ciała (15 badań) banerek

Podsumowanie

Metabolizm to złożony system procesów, które odpowiadają za wykorzystanie energii i prawidłowe funkcjonowanie organizmu. Jego tempo zależy od wielu czynników.

Najlepszym sposobem wspierania metabolizmu jest regularna aktywność fizyczna, odpowiednia ilość snu, zbilansowana dieta oraz dbanie o prawidłową masę mięśniową. Jeśli pojawiają się objawy mogące wskazywać na zaburzenia metaboliczne, należy wykonać odpowiednie badania laboratoryjne i skonsultować wyniki ze specjalistą.

FAQ: często zadawane pytania o metabolizm

Kiedy po rzuceniu palenia metabolizm wraca do normy?

Po rzuceniu palenia organizm stopniowo przystosowuje się do braku nikotyny. Nikotyna może nieznacznie zwiększać wydatek energetyczny, dlatego po jej odstawieniu część osób obserwuje niewielkie zmiany masy ciała, jednak metabolizm stabilizuje się wraz z adaptacją organizmu.

Czy kawa przyspiesza metabolizm?

Kofeina może krótkotrwale zwiększać wydatek energetyczny i termogenezę, ale efekt ten jest niewielki i przemijający.

Co pić rano, aby pobudzić metabolizm?

Najważniejsze jest odpowiednie nawodnienie organizmu. Woda po przebudzeniu wspiera prawidłowe funkcjonowanie organizmu, natomiast nie ma specjalnego napoju, który znacząco przyspieszałby metabolizm.

Jak przyspieszyć metabolizm w menopauzie?

W okresie menopauzy znaczenie ma przede wszystkim utrzymanie masy mięśniowej poprzez trening oporowy, odpowiedną ilość białka w diecie, regularny ruch i dbanie o jakość snu. Zmiany hormonalne mogą wpływać na skład ciała i sposób magazynowania tkanki tłuszczowej.


Piśmiennictwo

  1. Bessesen D.H., Van Gaal L.F. Progress and challenges in anti-obesity pharmacotherapy. Lancet Diabetes Endocrinol, 2018, 6(3), 237-248,
  2. Grundy S.M., Cleeman J.I., Daniels S.R. i in. Diagnosis and management of the metabolic syndrome: an American Heart Association/National Heart, Lung, and Blood Institute scientific statement. Circulation, 2005, 112(17), 2735-2752.
  3. Hall K.D., Heymsfield S.B., Kemnitz J.W. i in. Energy balance and its components: implications for body weight regulation. Am J Clin Nutr, 2012, 95(4), 989-994.
  4. Pontzer H., Yamada Y., Sagayama H. i in. Daily energy expenditure through the human life course. Science, 2021, 373(6556), 808-812.
  5. St-Onge M.P., Gallagher D. Body composition changes with aging: The cause or the result of alterations in metabolic rate and macronutrient oxidation? Nutrition, 2010, 26(2), 152-157.
  6. Swift D.L., Johannsen N.M., Lavie C.J. i in. The role of exercise and physical activity in weight loss and maintenance. Prog Cardiovasc Dis, 2014, 56(4), 441-447.

Czerwone plamy pod pachami – przyczyny, leczenie

Czerwone plamy pod pachami mogą mieć banalną przyczynę, jak podrażnienia po goleniu czy uczulenie na nowy kosmetyk, ale również mogą czasami wskazywać na chorobę dermatologiczną.

Z tego artykułu dowiesz się, że:
>> Czerwone plamy pod pachami nie zawsze oznaczają zakażenie grzybicze lub bakteryjne.
>> Zmiany mogą pojawiać się wskutek stosowania antyperspirantów i dezodorantów.
>> W diagnostyce pomocne może być wykonanie testów płatkowych i/lub badania mikologicznego.
>> Leczenie dobiera się do przyczyny dolegliwości.
>> Nie wszystkie plamy pod pachami wymagają konsultacji lekarskiej.

Spis treści:

  1. Czerwone plamy pod pachami – co mogą oznaczać?
  2. Czerwone plamy pod pachami – najczęstsze przyczyny
  3. Swędzące, suche lub bolące czerwone plamy pod pachami – na co mogą wskazywać?
  4. Czerwone plamy pod pachami i w pachwinach – co może być przyczyną?
  5. Czerwone plamy pod pachami u dziecka – najczęstsze przyczyny
  6. Jak rozpoznaje się przyczynę czerwonych plam pod pachami?
  7. Czerwone plamy pod pachami – leczenie
  8. Kiedy z czerwonymi plamami pod pachami zgłosić się do lekarza?

Czerwone plamy pod pachami – co mogą oznaczać?

Czerwone plamy pod pachami nie są konkretną chorobą, a objawem, który może wskazywać zarówno na błędy pielęgnacyjne, jak również na infekcję i inne choroby dermatologiczne. Skóra w tym miejscu codziennie jest narażona na tarcie, pot, wilgoć, a także wielogodzinny kontakt z kosmetykami. Pod pachami znajduje się sporo mieszków włosowych oraz gruczołów potowych, których praca może zostać zaburzona, co zwiększa ryzyko rozwoju dermatoz.

Często sama czerwona plama pod pachami to za mało, aby jednoznacznie określić przyczynę. Znaczenie ma także:

  • Czy zmiana swędzi?
  • Czy znajduje się pod jedną czy dwoma pachami?
  • Czy się łuszczy?
  • Czy na jej powierzchni pojawiają się krostki lub pęcherze?
  • Czy pojawiła się po goleniu lub zmianie kosmetyków?
  • Od jak dawna występuje?
  • Czy pojawiły się inne objawy skórne lub ogólnoustrojowe?
  • Czy zmiana nawraca?

Czerwone plamy pod pachami mogą być konsekwencją pielęgnacji lub depilacji, ale także świadczyć o zakażeniu grzybiczym, kontaktowym zapaleniu skóry, łojotokowym zapaleniu skóry czy występować w przebiegu innych dermatoz.

>> Przeczytaj także: Choroby skóry u człowieka. Najczęściej występujące dermatozy 

Czerwone plamy pod pachami – najczęstsze przyczyny

Plamy pod pachami mogą wskazywać na błędy pielęgnacyjne, infekcje bakteryjne lub grzybicze czy inne choroby skóry, jednak często poza nimi pojawiają się również inne dolegliwości, charakterystyczne dla tych schorzeń.

Podrażnienie i kontaktowe zapalenie skóry

Kontaktowe zapalenie skóry to jedna z częstszych przyczyn czerwonych plam pod pachami. Może wynikać z podrażnienia skóry lub mieć charakter alergiczny. Często za jego pojawienie się odpowiedzialne jest:

  • golenie lub depilacja,
  • zwiększone pocenie,
  • częste i agresywne oczyszczanie skóry,
  • stosowanie silnych środków myjących,
  • tacie skóry o ubranie,
  • stosowanie kosmetyków na podrażnioną lub uszkodzoną skórę.

W przypadku alergii to czerwone plamy na skórze są reakcją na kontakt z konkretnym alergenem, który może znajdować się w składzie kosmetyku, płynu do płukania, proszku do prania czy wynikać z uczulenia na konkretny rodzaj materiału. Czerwone, swędzące plamy pod pachami często są wynikiem stosowania antyperspirantów i dezodorantów. W ich składzie mogą znajdować się substancje zapachowe, barwniki czy mocno drażniące składniki, które mają wysoki potencjał alergizujący.

Wyprzenie oraz infekcje grzybicze i bakteryjne

Wyprzenie to stan zapalny, który rozwija się na skutek uszkodzenia i podrażnienia skóry.  Zazwyczaj rozwija się fałdach skórnych, a także pod pachami, w pachwinach czy pod kolanami. Jego pojawieniu sprzyja większa wilgotność, podwyższona temperatura, a także tarcie o powierzchnię skóry. Początkowo występują jedynie czerwone plamy pod pachami i w pachwinach, natomiast z czasem nasila się pieczenie czy tkliwość skóry. Takie warunki sprzyjają rozwojowi zakażenia drożdżakami, najczęściej z rodziny Candida. Wymaga to włączenia odpowiedniego leczenia, a także zadbania o pielęgnację i dokładne oczyszczanie oraz osuszanie tych miejsc.

Choroby skóry

Niektóre  choroby skóry mogą objawiać się zmianami zlokalizowanymi w obrębie pach. Mogą pojawiać się czerwone, suche plamy pod pachami, świąd, a także krostki i zmiany złuszczające.  Łuszczyca odwrócona to jedna z dermatoz, której towarzyszą tego typu zmiany. To przewlekła choroba skóry, charakteryzująca się czerwonymi, niekiedy swędzącymi plamami i grudkami zlokalizowanymi pod pachami, a także w fałdach skórnych. W przeciwieństwie do klasycznej łuszczycy plackowatej, zmianom nie towarzyszy zazwyczaj charakterystyczna, srebrzysta łuska.

W przebiegu łojotokowego zapalenia skóry również mogą pojawić się charakterystyczne zmiany. Czerwonym plamom może towarzyszyć w tym przypadku świąd i złuszczanie naskórka. Choroba ta ma charakter przewlekły i nawrotowy.

Swędzące, suche lub bolące czerwone plamy pod pachami – na co mogą wskazywać?

Charakter zmian pod pachami może wskazywać na różnorodne stany kliniczne. Często są one wynikiem:

W przypadku pojawienia się czerwonych plam pod pachami po użyciu antyperspirantu, dezodorantu lub innego kosmetyku, przyczyna może leżeć w jego składzie i konieczne będzie odstawienie produktu.

Czerwone plamy pod pachami i w pachwinach – co może być przyczyną?

Czerwone plamy pod pachami i w pachwinach mogą wskazywać na wyprzenie, które jest związane z wilgocią i uszkodzeniami mechanicznymi naskórka. Skóra jest bardziej narażona na zakażenie bakteryjne i/lub grzybicze. Podobnie może objawiać się łuszczyca odwrócona.  W każdym z tych przypadków konieczne jest badanie dermatologiczne oraz wywiad lekarski, który pozwoli określić przyczynę dolegliwości i zaplanować dalsze postępowanie.

Ciekawostka:
Warto wspomnieć, że stosowanie niektórych leków może prowadzić do chromhydrozy ekrynowej, a więc czerwonego zabarwienia potu. Takie zjawisko może być konsekwencją przyjmowania ryfampicyny, klofazyminy i niektórych leków przeciwpsychotycznych.

Czerwone plamy pod pachami u dziecka – najczęstsze przyczyny

Pojawienie się czerwonych plam pod pachami u dziecka może mieć takie same przyczyny, jak u dorosłych. Skóra najmłodszych jest delikatniejsza, przez co bardziej narażona na uszkodzenie bariery naskórkowej i podrażnienia. U dzieci często rozpoznawane jest atopowe zapalenie skóry, które może obejmować różne obszary, w tym również okolice pod pachami. Nie należy jednak zakładać, że pojawienie się zmian w tej lokalizacji jednoznacznie świadczy o konkretnej dermatozie. Może być również wynikiem alergii na konkretne kosmetyki czy środki myjące.

Jak rozpoznaje się przyczynę czerwonych plam pod pachami?

Postawienie rozpoznania wymaga przeprowadzenia dokładnego wywiadu chorobowego i badania dermatologicznego. Lekarz ocenia wygląd zmian, ich lokalizację, symetrię, obecność łuski, nadżerek, krost i częstotliwość występowania zmian. Podczas wywiadu równie ważne są informacje, takie jak:

  • stosowanie nowych kosmetyków,
  • częstotliwość i sposób golenia,
  • intensywność pocenia,
  • występowanie zmian w innych miejscach,
  • ogólny stan zdrowia,
  • stosowane leki i suplementy diety,
  • tryb życia.

W zależności od wstępnej diagnozy, specjalista może zlecić dodatkowe badania. W przypadku podejrzenia zakażenia grzybiczego będą to zeskrobiny i badanie mykologiczne. Podejrzewając alergie pomocne jest przeprowadzenie testów płatkowych. Dodatkowo pomocne mogą być również inne badania i procedury, w tym dermatoskopia i badanie w świetle lampy Wooda.

Czerwone plamy pod pachami – leczenie

Nie ma uniwersalnego leczenia czerwonych plam pod pachami, ponieważ mają one różne przyczyny, dlatego przed włączeniem odpowiednich środków czy działań zaradczych należy określić, co je wywołało. W przypadku podrażnień wywołanych przez kosmetyki czy niewłaściwą pielęgnację, konieczne będzie unikanie czynnika drażniącego, a następnie odbudowa bariery hydrolipidowej. Istotne jest także odstawienie produktów zawierających substancje zapachowe czy barwniki, na rzecz hipoalergicznych.

Leczenie czerwonych plam pod pachami wywołanych drożdżakami najczęściej opiera się na miejscowym stosowaniu leków przeciwgrzybiczych. Mogą być one w postaci maści, kremu lub żelu. Wyprzenie wymaga natomiast dokładnego oczyszczania i osuszania skóry, a niekiedy także stosowania środków o działaniu przeciwbakteryjnym i przeciwgrzybiczym. Odpowiednio dobraną terapię stosuje się również w przypadku łuszczycy odwróconej czy łojotokowego zapalenia skóry. W każdym z tych przypadków powinno się zwrócić się do dermatologa.

Kiedy z czerwonymi plamami pod pachami zgłosić się do lekarza?

Nie wszystkie czerwone plamy pod pachami wymagają konsultacji lekarskiej. Zmiany po goleniu czy pojawiające się wskutek stosowania nowych kosmetyków potrzebują jedynie odstawienia tych produktów i zadbania o skórę. Do lekarza należy jednak się zgłosić w przypadku:

  • powiększających się i nawracających zmian,
  • silnego świądu,
  • obrzęku,
  • pojawienia się wysięku,
  • pojawienia się zmian w innych miejscach,
  • braku poprawy po zastosowaniu leczenia bez recepty,
  • wystąpienia zmian złuszczających, licznych grudek czy nadżerek,
  • pojawienia się gorączki i ogólnego osłabienia.

Należy także skonsultować nawracające zmiany pod pachami, w szczególności, jeśli pojawiają się również po zastosowaniu leczenia czy zmianie kosmetyków.

Opieka merytoryczna: lek. Katarzyna Banaszczyk


Bibliografia

  1. Dall’Oglio F, Nasca MR, Gerbino C, Micali G. An Overview of the Diagnosis and Management of Seborrheic Dermatitis. Clin Cosmet Investig Dermatol. 2022 Aug 6;15:1537-1548. 
  2. Taudorf EH, Jemec GBE, Hay RJ, Saunte DML. Cutaneous candidiasis – an evidence-based review of topical and systemic treatments to inform clinical practice. J Eur Acad Dermatol Venereol. 2019 Oct;33(10):1863-1873.
  3. Kalra MG, Higgins KE, Kinney BS. Intertrigo and secondary skin infections. Am Fam Physician. 2014 Apr 1;89(7):569-73. 
  4. Musicante MJ, Cohen DE, Milam EC. Axillary Contact Dermatitis: An Update on Potential Allergens and Management. Cutis. 2024 Jan;113(1):35-42.
  5. Urso B, Lu KB, Khachemoune A. Axillary manifestations of dermatologic diseases: a focused review. Acta Dermatovenerol Alp Pannonica Adriat. 2018 Dec;27(4):185-191.

Łuszczyca kropelkowata – objawy, przyczyny, leczenie

Łuszczyca to jedno z najczęściej występujących schorzeń dermatologicznych. Jedną z jej odmian klinicznych jest łuszczyca kropelkowata, nazywana również łuszczycą drobnogrudkową. Przeczytaj poniższy artykuł i dowiedz się więcej na temat łuszczycy kropelkowatej, jej diagnostyki i leczenia. 

Z tego artykułu dowiesz się, że:
>> Łuszczyca kropelkowata może wystąpić po przechorowaniu anginy lub innej infekcji o etiologii paciorkowcowej.
>> Łuszczyca kropelkowata cechuje się nagłym wysiewem licznych, drobnych zmian grudkowych, którym może towarzyszyć świąd.
>> Łuszczyca kropelkowata diagnozowana jest na podstawie obrazu klinicznego, rzadziej konieczne jest pobranie wycinka do badania histopatologicznego.
>> W leczeniu łuszczycy kropelkowatej zastosowanie znajduje leczenie miejscowe, fototerapia, a także leczenie ogólne klasycznymi lekami przeciwłuszczycowymi i leczenie biologiczne.

Spis treści:

  1. Łuszczyca kropelkowata – co to za choroba?
  2. Łuszczyca kropelkowata – objawy
  3. Łuszczyca kropelkowata – przyczyny i czynniki wyzwalające
  4. Łuszczyca kropelkowata u dzieci i młodzieży – jak różni się jej przebieg?
  5. Jak diagnozuje się łuszczycę kropelkowatą?
  6. Łuszczyca kropelkowata – leczenie
  7. Jak dbać o skórę przy łuszczycy kropelkowatej?
  8. FAQ: inne najczęstsze pytania o łuszczycę kropelkowatą

Łuszczyca kropelkowata – co to za choroba?

Łuszczyca kropelkowata to jedna z odmian łuszczycy pospolitej, która swoją nazwę wiąże z charakterystycznym obrazem dermatologicznym. Ten rodzaj łuszczycy jest często związany z infekcjami. Występuje przede wszystkim w populacji pediatrycznej i u młodych dorosłych, jednak należy mieć świadomość, że może pojawić się w każdym wieku. W klasyfikacji ICD-10 łuszczyca kropelkowata jest oznaczana kodem L40.5.

>> Przeczytaj także: Łuszczyca – rodzaje, przyczyny, objawy, badania

Czy łuszczyca kropelkowata i grudkowa to samo?

Zgodnie z nomenklaturą dermatologiczną, łuszczycę kropelkowatą określa się również mianem drobnogrudkowej (psoriasis guttata) i łuszczycy wysiewnej. Jednostka chorobowa opisywana w tym artykule bywa określana również jako łuszczyca kropelkowa. Opisane powyżej sformułowania są zazwyczaj używane wymiennie.

Łuszczyca kropelkowata – objawy

Łuszczyca kropelkowata manifestuje się zmianami w obrębie skóry gładkiej, jednak wykwity mogą pojawić się również na paznokciach i na owłosionej skórze głowy. Zmiany skórne pojawiają się nagle i mogą im towarzyszyć dolegliwości świądowe. Ważną cechą, która dotyczy łuszczycy kropelkowatej, jak i innych odmian tej choroby jest dodatni objaw Köbnera. Polega on na pojawianiu się typowych zmian łuszczycowych w miejscu urazu skóry (może być to uraz mechaniczny, ale i na przykład oparzenie).

Badanie łuszczyca - badanie genetyczne (gen HLA-Cw6) banerek

Jak wygląda łuszczyca kropelkowata?

W obrazie klinicznym łuszczycy kropelkowatej dominują liczne, drobne, rumieniowe zmiany grudkowe, których średnica nie przekracza zazwyczaj 1 cm. Zmiany grudkowe to wykwity wyniosłe ponad poziom skóry, co oznacza, że są one wyczuwalne palpacyjnie. Wykwity chorobowe zajmują typowo skórę tułowia i bliższych części kończyn.

Warto wspomnieć w tym miejscu również o łuszczycy pieniążkowatej, która cechuje się nieco większymi zmianami, o wielkości monet. Ten rodzaj łuszczycy może rozwijać się z łuszczycy kropelkowatej. Łuszczyca kropelkowata może przekształcić się z czasem w klasyczną łuszczycę plackowatą. Dochodzi wówczas do zlewania się zmian łuszczycowych w większe zmiany, nazywane blaszkami. 

Łuszczyca kropelkowata – przyczyny i czynniki wyzwalające

W wielu sytuacjach klinicznych wysiew łuszczycy kropelkowatej pojawia się po około 1-3 tygodniach po przebyciu infekcji paciorkowcowej, typowo infekcji gardła i migdałków podniebiennych. Czynnikiem wyzwalającym zachorowaniu jest w tym przypadku czynnik infekcyjny. Należy mieć jednak świadomość, że nie zawsze łuszczyca wysiewna będzie związana z infekcjami. Inne czynniki sprzyjające pojawieniu się tego schorzenia to przede wszystkim:

  • stosowanie niektórych leków – w tym ogólnych glikokortykosteroidów, litu, beta-blokerów, niesteroidowych leków przeciwzapalnych (NLPZ), leków antymalarycznych, cymetydyny, czy interferonu-beta,
  • używki – palenie tytoniu, alkohol,
  • stres, czynniki emocjonalne,
  • ciąża i okres porodu,
  • otyłość, zaburzenia metaboliczne.

Nie należy również zapominać o podłożu genetycznym łuszczycy. Łuszczyca pospolita występuje w sposób rodzinny nawet u 30% pacjentów. Gdy choruje jedno z rodziców, to ryzyko wystąpienia schorzenia u dziecka wynosi około 10-20%, z kolei, gdy chorują obydwoje, ryzyko to wzrasta do 50-70%. 

Łuszczyca kropelkowata u dzieci i młodzieży – jak różni się jej przebieg?

Łuszczyca drobnogrudkowa u dzieci i młodzieży cechuje się bardziej gwałtownym przebiegiem, w porównaniu z populacją pediatryczną. Łuszczyca kropelkowata w tej grupie wiekowej cechuje się większą tendencją do ustępowania, jednak należy mieć świadomość, że przejście z przewlekłą postać choroby nadal jest możliwe.

Jak diagnozuje się łuszczycę kropelkowatą?

W większości przypadków łuszczyca kropelkowata jest diagnozowana na podstawie obrazu klinicznego prezentowanego przez pacjenta. W wywiadzie często uzyskuje się informacje o niedawno przebytej infekcji. W celu różnicowania łuszczycy z innymi jednostkami chorobowymi wykonuje się badanie histopatologiczne wycinka skóry. Schorzenie dermatologiczne, które mogą cechować się podobnym obrazem klinicznym i wymagają różnicowania z łuszczycą kropelkową to przede wszystkim:

Badaniem, które może wspomóc powiązanie łuszczycy kropelkowatej z infekcją paciorkowcową jest oznaczenie ASO we krwi. ASO (antystreptolizyna O) to przeciwciała, których obecność jest związana z infekcją paciorkowcową. Należy jednak wyraźnie zaznaczyć, że prawidłowe ASO nie wyklucza przebytej infekcji paciorkowcowej. Badanie to ma znaczenie jedynie pomocnicze i nie potwierdza rozpoznania łuszczycy drobnogrudkowej.

Łuszczyca kropelkowata – leczenie

Sposób terapii łuszczycy kropelkowatej zależy od zaawansowania klinicznego choroby, wieku pacjenta, ale i schorzeń towarzyszących. W przypadku ograniczonego zajęcia skóry możliwe jest zastosowanie leczenia miejscowego (maści, żele, piana, z zawartością takich składników jak kalcypotriol i glikokortykosteroidy).  Jeżeli zmian jest dużo konieczna może okazać się włączenie fototerapii (w tym UVB 311 nm, czy też PUVA) i leczenia ogólnego. W terapii ogólnej zastosowanie znajdują leki immunosupresyjne (metotreksat, cyklosporyna) oraz acytretyna. Kolejnym krokiem terapeutycznym jest leczenie biologiczne. Terapia łuszczycy kropelkowatej powinna być prowadzona pod okiem lekarza dermatologa.

Jak dbać o skórę przy łuszczycy kropelkowatej?

Pielęgnacja skóry łuszczycowej powinna opierać się na stosowaniu dermokosmetyków przeznaczonych do skóry problematycznej. Idealnym wyborem są tutaj emolienty, które nie tylko nawilżają skórę, ale i wspierają barierę naskórkową. Emolienty można nabyć w każdej aptece, bez konieczności posiadania recepty.

FAQ: inne najczęstsze pytania o łuszczycę kropelkowatą

Łuszczyca kropelkowa rodzi wiele pytań i obaw. Poniżej odpowiedzi na najczęściej zadawane przez pacjentów pytania.

Czy łuszczyca kropelkowata jest zaraźliwa?

Łuszczyca kropelkowata, jak i inne postaci łuszczycy nie są chorobami zakaźnymi. W przypadku łuszczycy drobnogrudkowej infekcja jest czynnikiem wyzwalającym pojawienie się zmian skórnych. Jest to tylko pośrednia przyczyna schorzenia. Łuszczycą nie można się zarazić.

Co łuszczyca kropelkowata może pojawić się po anginie?

Angina to infekcja wywołana najczęściej przez paciorkowce. Łuszczyca kropelkowata może ujawnić się po przebyciu anginy paciorkowcowej i jest to stosunkowo popularny scenariusz kliniczny.

Czy łuszczyca kropelkowata może sama zniknąć?

Łuszczyca kropelkowata może ulec samoograniczeniu. Jednak w przypadku pojawienia się zmian skórnych, które odpowiadają łuszczycy kropelkowatej warto wprowadzić leczenie zaordynowane przez lekarza dermatologa.

Czy łuszczyca kropelkowata może nawracać?

Łuszczyca to schorzenie, które przebiega zazwyczaj w sposób nawrotowy. Choć możliwa jest jednorazowo manifestacja łuszczycy drobnogrudkowej, to wysiewy zmian mogą nawracać (na przykład po kolejnej infekcji, czy silnym stresie).

Czy łuszczyca kropelkowata może zmienić się w łuszczycę plackowatą?

Łuszczyca kropelkowata może przejść w inne typy łuszczycy, w tym w łuszczycę pieniążkowatą i łuszczycę plackowatą. Włączenie odpowiedniego leczenia pozwala jednak na indukcję remisji i ograniczenie pojawiania się nowych zmian skórnych.

Łuszczyca kropelkowata to odmiana łuszczycy często występująca u dzieci i młodych pacjentów, która może wystąpić po przechorowaniu infekcji paciorkowcowej. Pojawienie się na skórze jakichkolwiek nowych wykwitów powinno skłonić nas do konsultacji dermatologicznej. Lekarz dermatolog po ocenie stanu skóry i przeprowadzeniu wywiadu zaproponuje dalsze postępowanie diagnostyczno-lecznicze.


Bibliografia

  1. L. Rudnicka i inni, Współczesna Dermatologia, PZWL, Warszawa 2022,
  2. L. Bolognia i inni, Fourth Edition Dermatologia, Medipage, Warszawa 2022,
  3. S. Jabłońska, Sławomir Majewski Choroby skóry i choroby przenoszone drogą płciową, PZWL 2005,
  4. A. Dembińska-Kieć i inni, Diagnostyka laboratoryjna z elementami biochemii klinicznej, Urban & Partner, Wrocław 2005,
  5. A. Reich i inni, Psoriasis. Diagnostic and therapeutic recommendations of the Polish Dermatological Society. Part 1. Dermatology Review/Przegląd Dermatologiczny 2020, 107(2), 92-108.

Zespół Lowe’a – przyczyny, objawy, leczenie

0

Wrodzona zaćma, obniżone napięcie mięśniowe i stopniowo ujawniające się zaburzenia czynności nerek mogą składać się na obraz kliniczny zespołu Lowe’a. To rzadka, uwarunkowana genetycznie choroba wieloukładowa, występująca niemal wyłącznie u chłopców i mężczyzn. Sprawdź, jakie są przyczyny i objawy zespołu Lowe’a oraz na czym polegają jego diagnostyka i leczenie.

Z tego artykułu dowiesz się, że:
>> zespół Lowe’a jest rzadką chorobą genetyczną sprzężoną z chromosomem X, wywoływaną przez patogenne warianty genu OCRL i występującą przede wszystkim u osób płci męskiej,
>> najbardziej charakterystyczne objawy dotyczą narządu wzroku, układu nerwowego oraz nerek i należą do nich m.in. obustronna zaćma wrodzona, jaskra, hipotonia, zaburzenia neurorozwojowe, napady padaczkowe oraz dysfunkcja kanalików bliższych,
>> w diagnostyce wykorzystuje się badania krwi i moczu oraz ocenę okulistyczną i neurologiczną, a rozpoznanie potwierdza badanie molekularne genu OCRL,
>> leczenie ma charakter objawowy i obejmuje m.in. leczenie okulistyczne, wyrównywanie zaburzeń nerkowych i metabolicznych, leczenie neurologiczne oraz rehabilitację,
>> przewlekła choroba nerek zwykle postępuje powoli, ale z czasem może prowadzić do schyłkowej niewydolności nerek wymagającej dializoterapii lub przeszczepienia nerki.

Spis treści:

  1. Czym jest zespół Lowe’a?
  2. Zespół Lowe’a – przyczyny
  3. Zespół Lowe’a – objawy
  4. Jak diagnozuje się zespół Lowe’a?
  5. Zespół Lowe’a – leczenie
  6. Jakie są rokowania w zespole Lowe’a?
  7. Zespół Lowe’a – podsumowanie najważniejszych informacji

Czym jest zespół Lowe’a?

Zespół Lowe’a (w klasyfikacji ICD-10 oznaczony kodem E72.0), nazywany również zespołem oczno-mózgowo-nerkowym lub dystrofią oczno-mózgowo-nerkową, to rzadka, uwarunkowana genetycznie choroba wieloukładowa. Częstość jej występowania szacuje się na około 1 przypadek na 500 tys. osób. Typowy obraz kliniczny obejmuje wrodzoną zaćmę, obniżone napięcie mięśniowe (hipotonię) i zaburzenia neurorozwojowe oraz dysfunkcję kanalików bliższych nerek. Zakres i nasilenie objawów mogą się jednak znacznie różnić między pacjentami.

Badanie genetyczne zespół Lowe’a (genu OCRL)

Choroba jest dziedziczona w sposób sprzężony z chromosomem X, dlatego pełny obraz kliniczny rozwija się przede wszystkim u osób płci męskiej. Kobiety będące nosicielkami patogennego wariantu genu zwykle nie prezentują pełnoobjawowego zespołu, choć w badaniu okulistycznym można u nich stwierdzić charakterystyczne, drobne zmiany w soczewkach oczu.

>> Przeczytaj także: Choroby genetyczne: rodzaje i przyczyny. Diagnostyka chorób genetycznych

Zespół Lowe’a – przyczyny

Przyczyną zespołu Lowe’a są patogenne warianty genu OCRL, który znajduje się na chromosomie X i odpowiada za wytwarzanie białka OCRL – enzymu z grupy fosfataz 5-fosfoinozytydowych. Enzym ten uczestniczy w przemianach fosfoinozytydów, czyli lipidów błon komórkowych, które pomagają regulować wiele procesów zachodzących wewnątrz komórki.

Białko OCRL bierze udział m.in. w transporcie wewnątrzkomórkowym, endocytozie oraz organizacji cytoszkieletu aktynowego, czyli sieci włókien tworzących wewnętrzne „rusztowanie” komórki, pomagających utrzymać jej kształt i prawidłowe rozmieszczenie poszczególnych struktur.

Nieprawidłowa funkcja OCRL zaburza przebieg tych procesów w wielu typach komórek. Największe znaczenie kliniczne mają zmiany dotyczące soczewek oczu, układu nerwowego oraz kanalików bliższych nerek, co odpowiada za typowy obraz zespołu Lowe’a. Nie wiadomo jednak dokładnie, dlaczego właśnie te tkanki są szczególnie podatne na skutki niedoboru lub zaburzonej aktywności OCRL.

Położenie genu OCRL na chromosomie X warunkuje sposób dziedziczenia choroby. Jeśli kobieta jest nosicielką patogennego wariantu, każdy jej syn ma 50% ryzyka zachorowania, a każda córka 50% ryzyka odziedziczenia wariantu. Około jednej trzeciej przypadków wynika jednak z wariantu de novo, czyli zmiany genetycznej, która powstała po raz pierwszy u chorego i nie została odziedziczona po rodzicach.

>> Przeczytaj także: Choroby genetyczne u dzieci – jakie występują i jak je diagnozować

Zespół Lowe’a – objawy

Objawy zespołu Lowe’a dotyczą przede wszystkim narządu wzroku, układu nerwowego oraz nerek. Mogą ujawniać się w różnym wieku i mieć odmienne nasilenie. Poza najbardziej charakterystycznymi manifestacjami, u części pacjentów występują również zaburzenia wzrastania i układu kostnego, nieprawidłowości stomatologiczne, wnętrostwo, zmiany skórne oraz zaburzenia hemostazy płytkowej.

Objawy ze strony oczu

Najbardziej charakterystycznym objawem okulistycznym jest obustronna zaćma wrodzona, obecna u niemal wszystkich chłopców z zespołem Lowe’a. Zmętnienie soczewek rozwija się jeszcze w życiu płodowym i może prowadzić do znacznego ograniczenia widzenia już od pierwszych tygodni życia.

U około połowy chorych rozwija się także jaskra, czyli choroba związana z uszkodzeniem nerwu wzrokowego, najczęściej w przebiegu podwyższonego ciśnienia wewnątrzgałkowego. Może pojawić się już w niemowlęctwie lub w późniejszym okresie.

Do innych możliwych objawów należą oczopląs, zez, zmiany rogówki oraz zaburzenia siatkówki. W efekcie nawet po leczeniu zaćmy ostrość wzroku może pozostawać obniżona.

Objawy neurologiczne

Jednym z najwcześniejszych objawów neurologicznych jest hipotonia, czyli obniżone napięcie mięśniowe. Może być widoczna już w okresie noworodkowym i wpływać m.in. na karmienie, kontrolę głowy, utrzymywanie pozycji ciała oraz późniejsze zdobywanie kolejnych umiejętności ruchowych. Napięcie mięśniowe może z wiekiem częściowo się poprawiać, jednak rozwój motoryczny często pozostaje opóźniony.

Zakres zaburzeń neurorozwojowych może być bardzo zróżnicowany. U części pacjentów występuje niepełnosprawność intelektualna, a także opóźnienie rozwoju mowy i trudności w uczeniu się. Możliwe są również charakterystyczne problemy behawioralne, m.in.:

  • napady złości, impulsywne reakcje,
  • zachowania stereotypowe, np. powtarzalne ruchy dłoni lub gryzienie rąk,
  • nasilony upór i trudność w adaptacji do zmian,
  • lęk, w tym niepokój i nasilone reakcje na kontakt z obcymi osobami.

Napady padaczkowe występują u około połowy chorych i mogą przyjmować różną postać.

>> Zobacz również: “Skoki rozwojowe” – o czym warto wiedzieć?

Objawy ze strony nerek

Zaburzenia nerkowe wynikają głównie z dysfunkcji kanalików bliższych, które odpowiadają za zwrotne wchłanianie wielu substancji potrzebnych organizmowi. Gdy proces ten jest zaburzony, są one w nadmiernej ilości wydalane z moczem. Początkowo zajęcie nerek może nie powodować wyraźnych dolegliwości. Z czasem jednak mogą się pojawić:

Utrata fosforanów sprzyja krzywicy i zaburzeniom mineralizacji kości, natomiast hiperkalciuria zwiększa ryzyko wapnicy nerek i kamicy.

Najbardziej stałą i jedną z najwcześniejszych cech zajęcia nerek jestbiałkomocz niskocząsteczkowy, czyli zwiększone wydalanie z moczem niewielkich białek, które prawidłowo są niemal całkowicie odzyskiwane w kanalikach bliższych. Może być obecny już od urodzenia, natomiast inne nieprawidłowości pojawiają się zwykle w kolejnych miesiącach życia. W badaniach laboratoryjnych mogą być również stwierdzane:

  • aminoacyduria, czyli nadmierne wydalanie aminokwasów z moczem,
  • utrata wodorowęglanów, mogąca prowadzić do kwasicy cewkowej,
  • zwiększone wydalanie fosforanów i hipofosfatemia,
  • hiperkalciuria oraz utrata sodu i potasu,
  • rzadziej glukozuria, czyli obecność glukozy w moczu mimo prawidłowego jej stężenia we krwi.

Zaburzenia te tworzą obraz dysfunkcji kanalików bliższych typu Fanconiego, jednak u większości chorych ma ona charakter częściowy i nie przyjmuje postaci pełnoobjawowego zespołu Fanconiego. Z czasem może również dochodzić do pogarszania czynności nerek i rozwoju przewlekłej choroby nerek, zwykle o powolnym przebiegu.

>> Przeczytaj także: Diagnostyka zaburzeń gospodarki wapniowej w organizmie

Jak diagnozuje się zespół Lowe’a?

Podejrzenie zespołu Lowe’a pojawia się przy współwystępowaniu obustronnej zaćmy wrodzonej, hipotonii mięśniowej i zaburzeń rozwoju oraz cech dysfunkcji kanalików bliższych nerek u niemowlęcia płci męskiej. Diagnostyka obejmuje ocenę okulistyczną, neurologiczną i nefrologiczną, a rozpoznanie potwierdza się badaniem genetycznym.

Badania krwi i moczu pozwalają wykryć charakterystyczne zaburzenia nerkowe i metaboliczne. W zależności od obrazu klinicznego wykonuje się m.in.:

  • badania moczu: ocenę białkomoczu, zwłaszcza wydalania białek o małej masie cząsteczkowej, a także aminoacydurii, glukozurii i hiperkalciurii,
  • badania krwi: oznaczenie kreatyniny i eGFR oraz stężeń wodorowęglanów, sodu, potasu, wapnia i fosforanów, co pozwala wykryć zaburzenia gospodarki elektrolitowej i kwasowo-zasadowej,
  • badanie okulistyczne: pozwalające rozpoznać nieprawidłowości narządu wzroku,
  • ocenę neurologiczną i rozwojową: uwzględniającą m.in. napięcie mięśniowe, rozwój psychoruchowy oraz występowanie napadów padaczkowych.

Charakterystyczny objaw białkomoczu niskocząsteczkowego można wykryć poprzez oznaczanie w moczu białek, które prawidłowo są niemal całkowicie zwrotnie wchłaniane w kanalikach bliższych, np. białka wiążącego retinol (RBP).

Rozpoznanie zespołu Lowe’a potwierdza wykrycie patogennego wariantu genu OCRL w badaniu molekularnym. Po jego ustaleniu wskazana jest konsultacja genetyczna, która pozwala określić ryzyko wystąpienia choroby u innych członków rodziny oraz omówić możliwości diagnostyki rodzinnej.

>> Zobacz też: Badania genetyczne w ciąży – kiedy i jakie wykonać? Co pozwalają wykryć?

Zespół Lowe’a – leczenie

Obecnie nie ma leczenia przyczynowego zespołu Lowe’a. Postępowanie ma charakter objawowy i koncentruje się na ograniczaniu powikłań, wyrównywaniu zaburzeń metabolicznych oraz wspieraniu rozwoju i codziennego funkcjonowania pacjenta. Ze względu na wieloukładowy charakter choroby konieczna jest opieka m.in. okulisty, nefrologa, neurologa i zespołu rehabilitacyjnego.

Leczenie może obejmować:

  • leczenie okulistyczne: wrodzona zaćma zwykle wymaga wczesnego leczenia operacyjnego, a jaskra regularnej kontroli i w razie potrzeby leczenia farmakologicznego lub zabiegowego,
  • leczenie zaburzeń nerkowych i metabolicznych: uzupełnianie niedoborów wynikających z utraty substancji z moczem, m.in. wodorowęglanów, fosforanów i potasu. Przy zaburzeniach mineralizacji kości stosuje się także aktywne postacie witaminy D, z kontrolą gospodarki wapniowo-fosforanowej i hiperkalciurii,
  • leczenie neurologiczne i rehabilitację: fizjoterapia rozpoczęta wcześnie pomaga wspierać rozwój ruchowy, zachować ruchomość stawów i ograniczać ryzyko przykurczów. Napady padaczkowe leczy się odpowiednio dobranymi lekami przeciwpadaczkowymi, a zaburzenia rozwoju i zachowania mogą wymagać terapii zajęciowej, logopedycznej, psychologicznej oraz dostosowanego wsparcia edukacyjnego.

Wraz z postępem choroby konieczne jest regularne monitorowanie czynności nerek. W przypadku schyłkowej niewydolności nerek stosuje się dializoterapię, a u wybranych pacjentów również przeszczepienie nerki.

Jakie są rokowania w zespole Lowe’a?

Rokowanie zależy głównie od nasilenia zmian nerkowych, neurologicznych i okulistycznych. Przewlekła choroba nerek zwykle postępuje powoli, a jej bardziej zaawansowane stadia pojawiają się najczęściej po pierwszej dekadzie życia. Schyłkowa niewydolność nerek rozwija się zazwyczaj dopiero w wieku dorosłym, często w trzeciej lub czwartej dekadzie życia.

Na dalszy przebieg choroby wpływają również napady padaczkowe, zakażenia, powikłania oddechowe oraz stopień zaburzeń neurorozwojowych. Długość życia jest przeciętnie krótsza niż w populacji ogólnej, choć wielu pacjentów dożywa wieku dorosłego. Ostateczne rokowanie może się znacznie różnić pomiędzy chorymi.

Zespół Lowe’a – podsumowanie najważniejszych informacji

Zespół Lowe’a to rzadka, sprzężona z chromosomem X choroba genetyczna, w której najbardziej charakterystyczne zmiany dotyczą oczu, układu nerwowego i nerek. Wrodzona zaćma i hipotonia pojawiają się bardzo wcześnie, natomiast zaburzenia nerkowe mogą postępować z wiekiem. W diagnostyce istotne znaczenie mają badania krwi i moczu oraz badanie molekularne genu OCRL. Leczenie ma charakter objawowy i wymaga współpracy wielu specjalistów. Przy podejrzeniu zespołu Lowe’a kluczowe jest szybkie potwierdzenie rozpoznania, umożliwiające możliwie najwcześniejsze objęcie pacjenta odpowiednią opieką.


Bibliografia

  1. Brewer E.D. Clinical variation in Lowe syndrome: what and how? Frontiers in Cell and Developmental Biology 2025;13:1720452. https://www.frontiersin.org/journals/cell-and-developmental-biology/articles/10.3389/fcell.2025.1720452/full (dostęp: 10.09.2026).
  2. Kruger S.J., Wilson M.E. Jr, Hutchinson A.K., Peterseim M.M., Bartholomew L.R., Saunders R.A. Cataracts and glaucoma in patients with oculocerebrorenal syndrome. Archives of Ophthalmology 2003;121(9):1234-1237.
  3. Loi M. Lowe syndrome. Orphanet Journal of Rare Diseases 2006;1:16. https://www.orpha.net/en/disease/detail/534 (dostęp: 10.09.2026).
  4. Lowe Syndrome Association. What is Lowe Syndrome? https://lowesyndrome.org/lowe-syndrome/what-is-lowe-syndrome/ (dostęp: 10.09.2026).
  5. National Organization for Rare Disorders. Oculocerebrorenal syndrome. https://rarediseases.org/rare-diseases/lowe-syndrome/ (dostęp: 10.09.2026).
  6. Radswiki T., Jones J. Lowe syndrome. Radiopaedia.org. https://radiopaedia.org/articles/lowe-syndrome (dostęp: 10.09.2026).
  7. Sena C., Iannello G., Skowronski A.A., Dannheim K., Cheung L., Agrawal P.B., Hirschhorn J.N., Zeitler P., LeDuc C.A., Stratigopoulos G., Thaker V.V. Endocrine and behavioural features of Lowe syndrome and their potential molecular mechanisms. Journal of Medical Genetics 2022;59(12):1171-1178.
  8. Tripathi M., Markan A., Tripathy K. i wsp. Oculocerebrorenal Syndrome. StatPearls. StatPearls Publishing 2026. https://www.ncbi.nlm.nih.gov/books/NBK585123/ (dostęp: 10.09.2026).

Androgenowe wypadanie włosów – przyczyny, objawy, leczenie

Androgenowe wypadanie włosów jest najczęstszą przyczyną stopniowego przerzedzania włosów u dorosłych. Dotyczy zarówno mężczyzn, jak i kobiet, choć przebieg i rozmieszczenie utraty włosów różnią się między płciami. Sprawdź, dlaczego dochodzi do łysienia androgenowego, po czym można je rozpoznać, jakie badania mogą być potrzebne i na czym polega leczenie.

Z tego artykułu dowiesz się:
>> Łysienie androgenowe jest uwarunkowane przede wszystkim genetycznie i wiąże się ze zwiększoną wrażliwością mieszków włosowych na działanie androgenów.
>> U mężczyzn przerzedzenie włosów najczęściej rozpoczyna się w okolicy skroniowej i czołowej oraz na szczycie głowy, a u kobiet zwykle obejmuje przede wszystkim centralną część skóry głowy.
>> Choroba prowadzi do stopniowej miniaturyzacji mieszków włosowych – kolejne włosy stają się cieńsze i krótsze.
>> Rozpoznanie opiera się przede wszystkim na obrazie klinicznym i trichoskopii. Badania krwi wykonuje się głównie wtedy, gdy trzeba wykluczyć inne przyczyny utraty włosów lub istnieje podejrzenie zaburzeń hormonalnych.
>> Podstawowym lekiem stosowanym miejscowo jest minoksydyl. U mężczyzn wykorzystuje się również leki ograniczające wpływ androgenów na mieszki włosowe, przede wszystkim finasteryd.
>> Leczenie może zahamować lub znacznie spowolnić utratę włosów, jednak wymaga systematyczności i zazwyczaj długotrwałego stosowania.

Spis treści:

  1. Androgenowe wypadanie włosów – co to jest?
  2. Androgenowe wypadanie włosów – przyczyny
  3. Androgenowe wypadanie włosów – objawy
  4. Androgenowe wypadanie włosów u mężczyzn
  5. Androgenowe wypadania włosów – jakie badania zrobić?
  6. Androgenowe wypadanie włosów – leczenie
  7. FAQ: inne częste pytania o androgenowe wypadanie włosów

Androgenowe wypadanie włosów – co to jest?

Łysienie androgenowe (w klasyfikacji ICD-10 oznaczone kodem L64) jest przewlekłą, postępującą i niebliznowaciejącą postacią utraty włosów. Jest najczęstszą przyczyną łysienia zarówno u mężczyzn, jak i u kobiet.

Istotą choroby jest postępująca miniaturyzacja mieszków włosowych. Faza aktywnego wzrostu włosa (anagen) ulega skróceniu, a kolejne wyrastające włosy stają się coraz cieńsze i krótsze. Z czasem dobrze widoczne włosy terminalne mogą zostać zastąpione przez znacznie delikatniejsze włosy przypominające meszek.

Proces przebiega według charakterystycznego wzorca, ale różni się u kobiet i mężczyzn.

>> Sprawdź też: Problemy z włosami – jak zdefiniować i działać na przyczynę?

Androgenowe wypadanie włosów – przyczyny

Rozwój łysienia androgenowego jest wynikiem współdziałania predyspozycji genetycznej oraz androgenów. Szczególne znaczenie u mężczyzn ma dihydrotestosteron (DHT), powstający z testosteronu przy udziale enzymu 5-alfa-reduktazy.

U osób predysponowanych genetycznie mieszki włosowe w określonych okolicach skóry głowy są bardziej wrażliwe na działanie androgenów. DHT oddziałuje na receptor androgenowy w mieszku włosowym i sprzyja jego stopniowej miniaturyzacji. Nie oznacza to jednak, że mężczyzna z łysieniem androgenowym musi mieć podwyższone stężenie testosteronu we krwi. Problemem jest przede wszystkim wrażliwość mieszków włosowych na androgeny, a nie nadmiar testosteronu w organizmie.

Predyspozycja do łysienia androgenowego jest wielogenowa i może być dziedziczona zarówno ze strony matki, jak i ojca. Posiadanie w rodzinie osób z łysieniem zwiększa ryzyko jego wystąpienia, ale nie pozwala dokładnie przewidzieć wieku rozpoczęcia ani stopnia nasilenia choroby.

U kobiet mechanizm jest bardziej złożony i wpływ androgenów nie zawsze jest tak wyraźny. U części pacjentek występują prawidłowe stężenia androgenów.

>> Przeczytaj także: Nadmiar testosteronu – przyczyny, objawy, leczenie

Androgenowe wypadanie włosów – objawy

Łysienie androgenowe rozwija się zazwyczaj stopniowo. Włosy stają się cieńsze, krótsze i mniej gęste, a skóra głowy zaczyna być bardziej widoczna. Proces nie prowadzi do powstawania blizn.

Typowe jest charakterystyczne rozmieszczenie zmian. U mężczyzn stopniowo pogłębiają się zakola, cofa się przednia linia włosów i dochodzi do przerzedzenia na szczycie głowy. Z czasem obszary te mogą się połączyć.

U kobiet częstsze jest rozlane przerzedzenie włosów w centralnej części skóry głowy i poszerzenie przedziałka, przy względnym zachowaniu przedniej linii włosów.

Nagła utrata dużej liczby włosów, powstawanie wyraźnie odgraniczonych ognisk łysienia, bliznowacenie skóry czy nasilony stan zapalny nie są typowym obrazem łysienia androgenowego i wymagają diagnostyki w kierunku innych przyczyn utraty włosów.

Androgenowe wypadanie włosów u mężczyzn

U mężczyzn łysienie androgenowe określa się również jako male pattern hair loss. Może rozpocząć się już po okresie dojrzewania, a częstość jego występowania zwiększa się wraz z wiekiem.

Pierwszą zauważalną zmianą jest często cofanie się linii włosów w okolicy czołowo-skroniowej, czyli powstawanie charakterystycznych zakoli. Równocześnie lub w późniejszym okresie może pojawić się przerzedzenie włosów na szczycie głowy. Zaawansowanie zmian u mężczyzn opisuje się najczęściej za pomocą skali Hamiltona-Norwooda.

U kobiet przebieg jest inny – typowe jest przede wszystkim przerzedzenie centralnej części skóry głowy.

>> Zobacz też: Łysienie androgenowe u kobiet – objawy, przyczyny, leczenie

Androgenowe wypadania włosów – jakie badania zrobić?

Rozpoznanie łysienia androgenowego ustala się przede wszystkim na podstawie wywiadu, oceny charakterystycznego wzorca utraty włosów oraz badania skóry głowy. Bardzo przydatna jest trichoskopia, czyli nieinwazyjne badanie pozwalające w powiększeniu ocenić włosy i skórę głowy. Charakterystyczna jest m.in. różnorodność średnicy włosów wynikająca z postępującej miniaturyzacji mieszków.

Nie istnieje jedno badanie krwi potwierdzające łysienie androgenowe. Przy typowym obrazie u zdrowego mężczyzny szeroka diagnostyka laboratoryjna zazwyczaj nie jest konieczna.

Badania krwi są natomiast przydatne, gdy utrata włosów jest nietypowa, nagła lub rozlana albo współistnieją objawy sugerujące inną przyczynę. W zależności od wywiadu lekarz może zlecić m.in.:

Szczególnie istotna jest diagnostyka hormonalna u kobiet, jeśli oprócz utraty włosów występują objawy hiperandrogenizmu, np. hirsutyzm, nasilony trądzik lub zaburzenia miesiączkowania. W takiej sytuacji lekarz może zlecić m.in. testosteron całkowity wraz z oceną SHBG i/lub wolnego testosteronu oraz DHEA-S, a zakres dalszej diagnostyki zależy od uzyskanych wyników i obrazu klinicznego.

Badania laboratoryjne służą więc przede wszystkim wykrywaniu chorób i niedoborów, które mogą powodować lub nasilać utratę włosów, a nie potwierdzaniu samego łysienia androgenowego.

Androgenowe wypadanie włosów – leczenie

Celem leczenia jest przede wszystkim zahamowanie lub spowolnienie miniaturyzacji mieszków włosowych oraz utrzymanie istniejących włosów. Im wcześniej rozpocznie się skuteczne leczenie, tym większa szansa na zachowanie ich gęstości.

Jedną z najlepiej udokumentowanych metod jest minoksydyl stosowany miejscowo. Lek wydłuża fazę wzrostu włosa i może prowadzić do zwiększenia jego średnicy oraz gęstości. Efekt pojawia się stopniowo i wymaga regularnego, długotrwałego stosowania. Po rozpoczęciu terapii przejściowo może zwiększyć się wypadanie włosów, co nie musi oznaczać nieskuteczności leczenia.

U mężczyzn stosuje się również finasteryd, który hamuje 5-alfa-reduktazę i ogranicza przekształcanie testosteronu do DHT. Lek może zahamować postęp łysienia i zwiększyć gęstość włosów, ale wymaga uwzględnienia przeciwwskazań i możliwych działań niepożądanych.

W praktyce klinicznej wykorzystuje się również inne metody, m.in. doustny minoksydyl w małych dawkach, dutasteryd, osocze bogatopłytkowe (PRP), mikronakłuwanie czy terapię światłem o niskiej mocy. Nie wszystkie z tych metod mają taki sam poziom dowodów naukowych, a część jest stosowana poza wskazaniami rejestracyjnymi (off-label).

W zaawansowanym i stabilnym łysieniu można również rozważyć przeszczep włosów.

FAQ: inne częste pytania o androgenowe wypadanie włosów

Łysienie androgenowe jest procesem przewlekłym, którego przebieg może znacznie różnić się między poszczególnymi osobami. Wiele pytań dotyczy przede wszystkim możliwości zahamowania utraty włosów, tempa jej postępowania oraz codziennej pielęgnacji.

Czy androgenowe wypadanie włosów można zatrzymać?

U wielu pacjentów odpowiednio dobrane i systematycznie stosowane leczenie pozwala wyraźnie spowolnić lub zahamować postęp łysienia, a czasami również częściowo zwiększyć gęstość włosów. Efekty są jednak indywidualne, a leczenie zwykle musi być kontynuowane, aby je utrzymać.

W jakim wieku rozpoczyna się łysienie androgenowe?

U mężczyzn pierwsze zmiany mogą pojawić się już po okresie dojrzewania, choć często stają się wyraźniejsze w kolejnych dekadach życia. Częstość występowania łysienia androgenowego zwiększa się wraz z wiekiem.

Czy częste mycie włosów może nasilać łysienie androgenowe?

Nie. Częste mycie włosów nie powoduje łysienia androgenowego ani nie przyspiesza miniaturyzacji mieszków włosowych. Włosy widoczne podczas mycia to najczęściej te, które znajdowały się już w fazie wypadania.

Jak szybko może postępować łysienie androgenowe?

Tempo jest bardzo indywidualne. U części osób zmiany postępują powoli przez wiele lat, u innych wyraźne przerzedzenie pojawia się znacznie wcześniej. Na przebieg wpływają przede wszystkim predyspozycje genetyczne, wiek oraz wrażliwość mieszków włosowych na androgeny.

Do jakiego lekarza zgłosić się z podejrzeniem łysienia androgenowego?

Podstawowym specjalistą zajmującym się diagnostyką łysienia jest dermatolog, szczególnie dermatolog zajmujący się chorobami włosów i skóry głowy. Jeśli objawom towarzyszą cechy zaburzeń hormonalnych, może być potrzebna również konsultacja endokrynologiczna lub – u kobiet – ginekologiczno-endokrynologiczna.


Bibliografia

  1. Vañó-Galván S, Fernandez-Crehuet P, Garnacho G, et al. Recommendations on the Clinical Management of Androgenetic Alopecia: A Consensus Statement From the Spanish Hair Disorders Group of the Spanish Academy of Dermatology and Venereology (AEDV). Actas Dermosifiliogr. 2024;115(4). PMID: 38336246.
  2. Kanti V, Messenger A, Dobos G, et al. Evidence-based (S3) guideline for the treatment of androgenetic alopecia in women and in men – short version. J Eur Acad Dermatol Venereol. 2018;32(1):11-22. PMID: 29178529.
  3. Piraccini BM, Alessandrini A. Androgenetic alopecia in women and men: Italian guidelines adapted from European Dermatology Forum/European Academy of Dermatology and Venereology guidelines. G Ital Dermatol Venereol. 2020. PMID: 33295740. 4. Landells I, Chow E, Gupta AK, et al. A Canadian Consensus on Androgenetic Alopecia: Approach and Management. J Cutan Med Surg. 2025;29(5 Suppl):5S-14S. PMID: 40986632.

Witamina B2 (ryboflawina) – znaczenie, objawy niedoboru, diagnostyka

Artykuł powstał 05.10.2023 r., ostatnia aktualizacja: 22.09.2026 r.

Ryboflawina to witamina, której poświęca się znaczne mniej uwagi niż witaminie D, B12 czy C. Czy słusznie? Niektóre badania wskazują, że niedobory witaminy B2 są powszechniejsze niż sądzono. Zapraszamy do artykułu o ryboflawinie. 

Z artykułu dowiesz się, że:
>> witamina B2 odgrywa rolę w prawidłowym funkcjonowaniu układu czerwonokrwinkowego (prawidłowa budowa erytrocytów), narządu wzroku, układu nerwowego;
>> witaminę B2 łatwo pozyskać z diety, prawidłowo zbilansowane menu zapewnia optymalną ilość ryboflawiny;
>> głównym źródłem witaminy B2 w diecie zachodniej jest mleko, jego przetwory oraz mięso;
>> objawy niedoborów witaminy B2 występują z różnym nasileniem, najczęstszy jest niedobór subkliniczny, jego symptomy są niewidoczne, a postawienie diagnozy bez badań laboratoryjnych trudne;
>> niedobór witaminy B2 można potwierdzić badaniami laboratoryjnymi.

Spis treści:

  1. Ryboflawina, czyli witamina B2 – co to jest?
  2. Wchłanianie i metabolizm witaminy B2 (ryboflawiny)
  3. Rola witaminy B2 (ryboflawiny) w organizmie człowieka
  4. Witamina B2 – gdzie występuje? Źródła ryboflawiny w diecie
  5. Jakie jest zapotrzebowanie na witaminę B2?
  6. Niedobór witaminy B2 – przyczyny
  7. Niedobór witaminy B2 – objawy i możliwe skutki
  8. Jak sprawdzić poziom witaminy B2 w organizmie?
  9. Nadmiar witaminy B2 – czy może być szkodliwy?
  10. Witamina B2 – FAQ
  11. Zakończenie

Ryboflawina, czyli witamina B2 – co to jest?

Witamina B2 (ryboflawina) to organiczny związek chemiczny, który jest połączeniem rybitolu i flawiny. Jest witaminą rozpuszczalną w wodzie, należy do witamin grupy B. Występuje naturalnie w wielu produktach żywnościowych, może być dodawana do żywności – E101.

Ryboflawina jest prekursorem dwóch ważnych koenzymów, które są aktywną formą witaminy B2:

  • FMN – mononukleotydu flawinowego,
  • FAD- dinukleotydu flawinoadeninowego.

Dzięki temu ryboflawina odgrywa istotną rolę w produkcji energii. Ponadto uczestniczy w przekształcaniu tryptofanu w niacynę (witaminę B3) oraz witaminy B6 do jej aktywnej formy (fosforanu pirydoksalu – PLP). Jest także ważną częścią procesu zwalczania stresu oksydacyjnego w organizmie.

CIEKAWOSTKA                                                                                      
Ryboflawina została odkryta jako barwnik obecny w mleku, dlatego jej pierwotna nazwa brzmiała laktoflawina.

Wchłanianie i metabolizm witaminy B2 (ryboflawiny)

Ponad 90% ryboflawiny w diecie występuje w postaci FAD lub FMN, pozostałe 10% stanowi forma wolna. Wyjątkiem wśród produktów spożywczych są mleko i jaja, które zawierają znaczne ilości wolnej ryboflawiny.
Witamina B2 jest odporna na wysokie temperatury, dlatego obróbka termiczna (gotowanie) nie wpływa na jej biodostępność. Ulega natomiast rozkładowi pod wpływem światła.

badanie poziomu witaminy B2 ryboflawiny

Etapy wchłaniania B2 w przewodzie pokarmowym

Z diety wchłania się średnio 60% witaminy B2.

Proces wchłaniania witaminy B2 rozpoczyna się już w żołądku, gdzie przyswajane jest ok. 15% ryboflawiny. Zdecydowana większość wchłania się jednak w dalszych częściach przewodu pokarmowego, głównie w początkowym odcinku jelita cienkiego. Wchłanianie ryboflawiny wymaga energii, ponieważ odbywa się na drodze transportu aktywnego i wymaga obecności specjalnych nośników.

W niewielkich ilościach ryboflawina wytwarzana jest przez bakterie przewodu pokarmowego. Bacteroides czy Anaerobutyricum hallii zdolne są do syntetyzowania B2, jednak szacuje się, że ten proces może pokryć zaledwie 3% dziennego zapotrzebowania na ryboflawinę.       Biosynteza witaminy B2 w jelicie grubym jest stymulowana przez dietę bogatoresztkową, więcej ryboflawiny jest produkowane po spożyciu produktów roślinnych niż mięsnych.

Nowsze badania wskazują, że wchłanianie ryboflawiny w jelicie grubym może mieć jednak większe znaczenie niż dotychczas przypuszczano, a ryboflawina syntetyzowana przez metabolizm bakteryjny może być istotniejszym jej źródłem, niż wcześniej uznawano.

Wchłanianie witaminy B2 w przewodzie pokarmowym jest szybkim procesem. Półokres wchłaniania, czyli czas potrzebny do tego, aby do krwioobiegu wchłonęła się połowa (50%) podanej dawki, wynosi 1,1 h.

Co ogranicza wchłanianie witaminy B2?

Wchłanianie witaminy B2 wymaga odpowiednich nośników, z chwilą ich wysycenia organizm może przyjąć bardzo niewielkie ilości ryboflawiny.

Dawka ograniczająca to ok. 27-30 mg witaminy B2 w jednym posiłku. Powyżej tej granicy B2 przestaje się wchłaniać. Jednocześnie należy mieć świadomość, że ta górna granica znacznie przekracza dzienne zapotrzebowanie i nie grozi to niedoborami ryboflawiny.

Czy witamina B2 jest magazynowana w organizmie człowieka?

Ryboflawina nie jest gromadzona w organizmie – nie istnieje magazyn, z którego można byłoby ją mobilizować w okresach niskiej podaży. Część źródeł podaje, że niewielkie ilości znajdują się w wątrobie, sercu i nerkach, nie stanowią one jednak rzeczywistej rezerwy.
Konsekwencją braku zapasów jest szybkie pojawianie się biochemicznych objawów niedoboru (już po kilku dniach) oraz równie szybkie ich ustępowanie po uzupełnieniu diety.

Ryboflawina wydalana jest z moczem. w postaci niezmienionej lub jako metabolity, m.in. 7-hydroksymetyloryboflawina i lumiflawina. Część metabolitów w moczu odzwierciedla aktywność bakterii przewodu pokarmowego.
U osób z prawidłowym poziomem witaminy B2, jej wydalanie jest proporcjonalne do spożycia. Wzrost wydalania powyżej ok. 1 mg/dobę uznaje się za wskaźnik wysycenia tkanek.

Rola witaminy B2 (ryboflawiny) w organizmie człowieka

Podstawowa rola ryboflawiny w organizmie wynika z tego, że jest ona prekursorem dwóch koenzymów – mononukleotydu flawinowego (FMN) i dinukleotydu flawinoadeninowego (FAD). Koenzymy te pełnią funkcję przenośników elektronów i uczestniczą w licznych reakcjach o bardzo istotnym znaczeniu dla metabolizmu człowieka.

Do najważniejszych procesów zależnych od tych koenzymów należą:

  • produkcja energii;
  • metabolizm tłuszczów;
  • w sposób pośredni synteza tyrozyny – FAD jest niezbędny do produkcji H₂O₂, związku wykorzystywanego przez peroksydazę tarczycową (TPO) do produkcji T4.

Ponadto ryboflawina uczestniczy w przekształcaniu tryptofanu w niacynę (witaminę B3) oraz witaminy B6 w jej aktywną formę – PLP. Pomaga utrzymywać prawidłowy poziom homocysteiny we krwi.

Ryboflawina a układ krwiotwórczy i gospodarka żelazem

Niedobór ryboflawiny może nasilać niedokrwistość z niedoboru żelaza. Obecnie znane są dwa główne mechanizmy tego zjawiska:

  • uwalnianie żelaza z zapasów – zredukowane formy ryboflawiny biorą udział w uwalnianiu żelaza z ferrytyny, czyli białka magazynującego żelazo w komórkach. Przy niedoborze witaminy B2 proces jest mniej wydajny;
  • wchłanianie żelaza z pokarmu – niedobór ryboflawiny upośledza wchłanianie żelaza w jelicie i zwiększa jego straty. W badaniach u kobiet w ciąży i karmiących, dorosłych mężczyzn oraz dzieci w wieku szkolnym wyrównanie niedoboru ryboflawiny poprawiało skuteczność suplementacji żelazem i prowadziło do wzrostu stężenia hemoglobiny.

Oznacza to, że przy niedokrwistości z niedoboru żelaza niedostateczna podaż ryboflawiny może ograniczać skuteczność leczenia preparatami żelaza. Suplementacja ryboflawiny u pacjentów z niedokrwistością może poprawiać odpowiedź na leczenie żelazem.

>> Przeczytaj też: Co utrudnia wchłanianie żelaza i jak można je poprawić?

Witamina B2 i ochrona przed stresem oksydacyjnym

Glutation to najważniejszy układ antyoksydacyjny organizmu, który neutralizuje wolne rodniki i chroni komórki przed stresem oksydacyjnym. Aby glutation mógł pełnić tę funkcję niezbędna jest witamina B2.

Glutation występuje w dwóch formach:

  • aktywnej (GSH) – wiąże i neutralizuje wolne rodniki,
  • zużytej (GSSG) – powstaje po wykonaniu funkcji ochronnej.

Organizm – przy pomocy enzymu reduktaza glutationowa – przekształca zużyty glutation z powrotem w formę aktywną. Aby ten proces był możliwy enzym wymaga obecności koenzymu FAD – aktywnej postaci witaminy B2.

witamina B2 infografika
Funkcje reduktazy cytochromu P-450 (wg rozprawy doktorskiej mgr. Inż. Anity Wiśniewskiej, Wydział Chemiczny, Katedra Technologii Leków i Biochemii, Politechnika Gdańska)

Niedobór ryboflawiny prowadzi do spadku poziomu aktywnego glutationu (GSH), osłabienia obrony antyoksydacyjnej organizmu i zwiększonej podatności komórek na uszkodzenia oksydacyjne – szczególnie dotyczy to erytrocytów (ryzyko anemii) oraz soczewki oka (możliwe przyspieszenie rozwoju zaćmy).

WARTO WIEDZIEĆ
Ze względu na ścisły związek glutationu i witaminy B2, można ocenić poziom tej witaminy  poprzez pomiar aktywności reduktazy glutationowej w krwinkach czerwonych.

Ryboflawina a nowotwory

Część badań wskazuje, że niedobór ryboflawiny zwiększa ryzyko nowotworów w określonych lokalizacjach, inne – że może osłabiać działanie niektórych karcynogenów, czyli czynników działających rakotwórczo.
Niedobór ryboflawiny u zwierząt zaburza integralność nabłonka przełyku (zmiany podobne do stanów przedrakowych), a badania epidemiologiczne łączą dietę ubogą w ryboflawinę z rakiem przełyku. W badaniu przeprowadzonym w Linxian (Chiny) 5-letnia suplementacja ryboflawiny i niacyny zmniejszyła zapadalność na ten nowotwór. Niskie spożycie ryboflawiny (<1,2 mg/d) zidentyfikowano także jako czynnik ryzyka dysplazji szyjki macicy.

Ryboflawina a choroby układu krążenia

Homocysteina to aminokwas, którego podwyższone stężenie we krwi stanowi czynnik ryzyka chorób sercowo-naczyniowych – im wyższe stężenie, tym większe ryzyko.
Organizm obniża poziom homocysteiny, przekształcając ją z powrotem w metioninę. Proces ten wymaga folianów (witaminy B9), witaminy B12 oraz ryboflawiny. Rola witaminy B2 polega na tym, że jej aktywna forma – FAD – jest niezbędna do pracy enzymu MTHFR (reduktazy metylenotetrahydrofolianowej), który przekształca foliany w formę wykorzystywaną bezpośrednio w przemianie homocysteiny.

Badania u zdrowych osób dorosłych wykazały, że poziom ryboflawiny wpływa na stężenie homocysteiny we krwi. Efekt ten jest szczególnie wyraźny u osób z wariantem genetycznym 677C→T genu MTHFR (w wersji odziedziczonej od obojga rodziców), który jest częsty w populacji i powoduje, że enzym działa mniej sprawnie. Zależność między folianami a ryboflawiną obserwuje się jednak niezależnie od genotypu.

Ryboflawina a widzenie

U zwierząt z niedoborem witaminy B2 opisano unaczynienie i zmętnienie rogówki oraz zaćmę. Znaczenie niedoboru ryboflawiny w etiologii zaćmy u ludzi w podeszłym wieku nie jest w pełni poznane.
W Indiach opisano ślepotę zmierzchową, której objawy ustępowały po podawaniu ryboflawiny. Powszechnie znana jest rola witaminy A w powstawaniu tego rodzaju ślepoty, ale w siatkówce oka wykrywa także fotoreceptory zależne od witaminy B2, które uczestniczą w adaptacji do ciemności. Okazuje się także, że ryboflawina może wpływać na ten proces samodzielnie lub we współdziałaniu z witaminą A.

Interakcje z innymi witaminami z grupy B

Ryboflawina, poprzez aktywność koenzymów flawinowych, warunkuje metabolizm innych witamin z grupy B:

  • witamina B12 – synteza metylokobalaminy (aktywnej postaci witaminy B12) wymaga obecności enzymu zależnego od FAD. Pomimo podstaw teoretycznych, na dziś, nie ma jednak jednoznacznych dowodów, że niedobór ryboflawiny prowadzi do czynnościowego niedoboru B12;
  • witamina B6 (pirydoksyna) – działanie witaminy B6 (pirydoksyny) zależy od obecności aktywnej formy witaminy B2 (FMN). FMN jest niezbędny do prawidłowego działania enzymu przepłacającego witaminą B6 w czynną postać tego związku. Z tego powodu, jeśli brakuje witaminy B2, powstaje także niedobór B6.

Witamina B2 – gdzie występuje? Źródła ryboflawiny w diecie

Głównym źródłem witaminy B2 w dietach krajów zachodnich jest mleko i przetwory mleczne. Badania z Wlk. Brytanii pokazały, że pokrywają one aż 51% zapotrzebowania na ryboflawinę u dzieci w wieku przedszkolnym, 35% u dzieci w wieku szkolnym, 27% u dorosłych oraz 36% u osób starszych. Dobrym źródłem ryboflawiny są również produkty zbożowe, mięso (zwłaszcza podroby) oraz tłuste ryby. Również niektóre owoce i warzywa (przede wszystkim ciemnozielone), zawierają stosunkowo duże jej ilości.

Produkty zbożowe zawierają naturalnie niewielkie ilości ryboflawiny, jednak dzięki wzbogacaniu żywności niektóre rodzaje płatków śniadaniowych stały się bardzo dobrym jej źródłem. Codzienne spożycie płatków śniadaniowych z mlekiem powinno zapewnić odpowiednie zaopatrzenie organizmu w ryboflawinę. Badania przeprowadzone w różnych krajach wykazały, iż niezależnie od wieku, osoby jedzące płatki śniadaniowe mają wyższe spożycie ryboflawiny lub lepszy jej stan w organizmie niż te, które nie spożywają takiego śniadania.

Zawartość witaminy B2 w niektórych produktach przedstawia tabela:

ProduktRyboflawina w mg na 100 g produktu
Mleko 2% i 3,5% tłuszczu0,17
Jajo kurze całe0,54
Żółtko jaja0,81
Ser twarogowy chudy0,495
Ser twarogowy tłusty0,42
Soczewica0,446
Wątroba wieprzowa2,98
Wątroba wołowa3,33
Wątróbka drobiowa2,7
Łopatka cielęca0,4
Makrela wędzona0,35
Kasza jaglana0,38
Migdały0,78

Jakie jest zapotrzebowanie na witaminę B2?

Rośliny i niektóre mikroorganizmy mogą syntetyzować ryboflawinę, jednak dla człowieka jest to niezbędny składnik odżywczy, który musi być dostarczany z dietą.

Zapotrzebowanie na witaminę B2 zależy od wieku i płci. Normy spożycia ryboflawiny przedstawia tabela:

Wiek/płećZapotrzebowanie na witaminę B2 /dobę
Dzieci 1-3 r.ż0,5 mg
Dzieci 4-6 r.ż.0,6 mg
Dzieci 7-9 r.ż.0,9 mg
Dzieci 10-12 r.ż.1,0 mg
Dziewczęta i kobiety od 13 r.ż.1,1 mg
Chłopcy i mężczyźni od 13 r.ż.1,3 mg
Kobiety w ciąży1,4 mg
Kobiety w czasie laktacji1,6 mg

Niedobór witaminy B2 – przyczyny  

Główną przyczyną niedoboru ryboflawiny jest niedostateczne jej spożycie w diecie, przede wszystkim ze względu na ograniczenia produktów mlecznych i mięsa, które stanowią jej najlepsze źródła. W krajach o niskich dochodach prowadzi to do objawowego niedoboru witaminy B2. W krajach o dochodach wysokich, częściej występuje niedobór subkliniczny, czyli taki, gdzie objawy są dyskretne.

Problemem może być także zwiększone zapotrzebowanie na witaminę B2, np. u kobiet w ciąży i karmiących, jeśli nie będzie odpowiedniej korekty diety.

Drugą grupą przyczyn powodujących niedobór witaminy B2 są zaburzenia wchłaniania.
Wchłanianie ryboflawiny odbywa się w jelicie cienkim, zatem każda choroba, która toczy się w tym odcinku przewodu pokarmowego zmniejsza przyswajanie B2. Mogą to być:

Pogorszenie warunków wchłaniania witamin, w tym B2, może występować również u osób starszych.

Kto jest najbardziej narażony na niedobór ryboflawiny?

Niedobór witaminy B2 w postaci subklinicznej jest znacznie bardziej rozpowszechniony niż jawny niedobór kliniczny i dotyczy przede wszystkim kobiet w wieku rozrodczym (w krajach wysokorozwiniętych może dotyczyć nawet 40% kobiet)

Ponadto na niedobór witaminy B2 narażone są:

  • osoby na dietach wysokowęglowodanowych,
  • osoby na diecie z niskim spożyciem mleka i produktów mlecznych,
  • weganie,
  • kobiety w ciąży i w okresie laktacji,
  • osoby starsze.

Niedobór witaminy B2 – objawy i możliwe skutki

Subkliniczny niedobór witaminy B2 nie wywołuje objawów, albo są one dyskretne. Głęboki niedobór ryboflawiny wywołuje charakterystyczne objawy związane ze zmianami skórnymi, zmianami w obrębie narządu wzroku oraz w układzie nerwowym.

Obserwowane symptomy mogą obejmować:

  • zmiany w kącikach ust (tzw. zajady), przekrwienie i łuszczenie czerwieni wargowej, pękanie warg;
  • zmiany zapalne na języku, tzw. język wołowy, z ciemnowiśniowym zabarwieniem;
  • zmiany skórne – swędzenie, ogniska zapalne;
  • zmiany w narządzie wzroku – pieczenie, swędzenie, łzawienie, uczucie piasku pod powiekami, nadwrażliwość na światło;
  • zmiany ze strony układu nerwowego – parestezje kończyn dolnych, zawroty głowy, osłabienie, zmęczenie, zaburzenia nastroju.

Niedobór ryboflawiny sprzyja także powstawaniu niedokrwistości, zaburzeniom przemiany witaminy B6 i kwasu foliowego.

Jak sprawdzić poziom witaminy B2 w organizmie?

Badania poziomu witaminy B2 w organizmie można przeprowadzić poprzez:

  • oznaczenie jej poziomu we krwi,
  • oznaczenie metabolitów wybranych aminokwasów, co pozwala ocenić ewentualne funkcjonalne niedobory ryboflawiny,
  • oznaczenie jej poziomu w moczu.

Witamina B2 we krwi, oznaczana metodą HPLC, odzwierciedla jej stężenie w organizmie i, co ważne, daje zbiorczą informację o poziomie ryboflawiny wolnej, nieaktywnej, ale także o poziomie jej form aktywnych – FAD i FMN. Badanie pośrednio pokazuje, czy organizm dysponuje wystarczającą ilością witaminy B2 oraz czy jest zdolny do jej przetwarzania.

Inne informacje można uzyskać poprzez oznaczanie w moczu metabolitów aminokwasów, które są degradowane przez enzymy zależne od FAD.

Podwyższony poziom:

  • kwasu alfa-ketoizowalerianowego (z waliny),
  • kwasu alfa-ketoizokapronowego (z leucyny),
  • kwasu alfa-keto-beta-metylowalerianowy (z izoleucyny),

oznacza niedobór FAD, który może być powodowany niedostateczną ilością B2 w organizmie lub zaburzeniami funkcjonowania aktywnych postaci ryboflawiny, co oznacza jej niedobór funkcjonalny.

Oznaczenie poziomu witaminy B2 w moczu odzwierciedla tylko jej podaż z dietą, dlatego nie jest to badanie rekomendowane do wykrywania niedoborów ryboflawiny.

Nadmiar witaminy B2 – czy może być szkodliwy?

Nadmiar witaminy B2 nie jest toksyczny, ponieważ nie jest ona magazynowana w organizmie.  Suplementowana w nadmiarze B2 (ryboflawina) może ewentualne wywoływać problemy ze strony przewodu pokarmowego. Jednak nadmierna dawka ryboflawiny „zmusza” nerki do jej wydalenia.

Witamina B2 – FAQ

Czy witamina B2 jest bezpieczna w ciąży?

Tak, stosowanie ryboflawiny w dawkach pokrywających dobowe zapotrzebowanie nie stwarza zagrożenia dla płodu ani noworodka.

Czy witamina B2 pomaga na migrenę?

Witamina B2 w dawkach 400 mg jest rekomendowana w profilaktyce napadów migrenowych, jednak brakuje dużych, wieloośrodkowych badań, które dają jednoznaczne wyniki. W najczęściej cytowanym istniejącym badaniu klinicznym poprawę o co najmniej 50% zauważyło 59% pacjentów, czyli nie zadziała ona na każdego. Nie jest skuteczna w przerywaniu trwających napadów migreny.

Zakończenie

Witamina B2 to ważny mikroskładnik dla prawidłowego funkcjonowania naszego organizmu. Badania wskazują, że jej niedobór może być częstszy niż dotychczas sądzono. Warto wiedzieć jakie są źródła witaminy B2 aby prawidłowo komponować dietę. Jeśli podejrzewamy jej niedobór wskazane jest wykonanie badania jej poziomu we krwi.


Piśmiennictwo

  1. Ciborowska H., Rudnicka A., Dietetyka. Żywienie zdrowego i chorego człowieka. Wydawnictwo Lekarskie PZWL, Warszawa 2015.
  2. Gertig H., Przysławski J., Bromatologia. Zarys nauki o żywności i żywieniu. Wydawnictwo Lekarskie PZWL, Warszawa 2015.
  3. https://pbc.gda.pl/Content/3866/phd_wisniewska.pdf?handler=pdf
  4. Riboflavin > Riboflavin – Health Professional, National Institutes of Health (NIH) | (.gov)
  5. Sina RE, Daley SF. Riboflavin Deficiency. [Updated 2026 Apr 13]. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2026 Jan-. Available from: https://www.ncbi.nlm.nih.gov/books/NBK470460/
  6. Ashoori M, Saedisomeolia A. Riboflavin (vitamin B2) and oxidative stress: a review. British Journal of Nutrition. 2014;111(11):1985-1991. doi:10.1017/S0007114514000178
  7. Tarracchini C et al., Vitamin biosynthesis in the gut: interplay between mammalian host and its resident microbiota. Microbiol Mol Biol Rev. 2025 Jun 25;89(2):e0018423. doi: 10.1128/mmbr.00184-23. Epub 2025 Apr 2. PMID: 40172109; PMCID: PMC12188732.
  8. Hilary J Powers, Riboflavin (vitamin B-2) and health, The American Journal of Clinical Nutrition, Volume 77, Issue 6, June 2003, Pages 1352-1360.
  9. Schoenen J, Jacquy J, Lenaerts M. Effectiveness of high-dose riboflavin in migraine prophylaxis. A randomized controlled trial. Neurology. 1998 Feb;50(2):466-70. doi: 10.1212/wnl.50.2.466. PMID: 9484373.

Test zegara – na czym polega i jak interpretować wynik?

W erze coraz szerszej dostępności badań diagnostycznych opartych na zaawansowanych technologiach swoją niszę wciąż zajmują proste, tanie i szybkie narzędzia, których użyteczność jest niezaprzeczalna. Jednym z nich jest test zegara. Na czym polega? W jakich sytuacjach się go wykorzystuje? Kto go przeprowadza? Poniżej odpowiedzi nie tylko na powyższe, ale i wiele innych, nurtujących pytań.

Z artykułu dowiesz się, że:
>> test zegara to krótki test przesiewowy służący do oceny funkcji poznawczych, którego wykonanie zajmuje zwykle kilka minut;
>> badanie ocenia m.in. funkcje wzrokowo-przestrzenne, uwagę, rozumienie polecenia, pamięć roboczą i sprawność ruchową;
>> test polega na narysowaniu tarczy zegara, rozmieszczeniu cyfr i zaznaczeniu wskazówek pokazujących określoną godzinę;
>> nie istnieje jeden uniwersalny sposób interpretacji wyniku, a w różnych skalach ocenia się m.in. kształt tarczy, rozmieszczenie cyfr i położenie wskazówek;
>> nieprawidłowy wynik nie oznacza automatycznie choroby Alzheimera ani innej przyczyny otępienia, ale może być wskazaniem do pogłębienia diagnostyki;
>> prawidłowy wynik również nie wyklucza wczesnych zaburzeń poznawczych, dlatego wynik testu należy oceniać łącznie z wywiadem i innymi badaniami.

Spis treści:

  1. Test zegara – co to jest i do czego służy?
  2. Test rysowania zegara – co ocenia?
  3. Kto wykonuje test zegara?
  4. Test zegara – na czym polega? Instrukcja wykonania
  5. Test zegara – interpretacja wyniku
  6. Najczęstsze błędy w teście rysowania zegara
  7. Test zegara a Alzheimer i demencja – czy wynik wystarczy do rozpoznania?
  8. Nieprawidłowy wynik testu zegara – co dalej?
  9. Zakończenie

Test zegara – co to jest i do czego służy?

Test zegara, nazywany również testem rysowania zegara (ang. Clock Drawing Test, CDT), jest krótkim testem przesiewowym stosowanym przede wszystkim w ocenie funkcji poznawczych. Nie wymaga skomplikowanego sprzętu – najczęściej wystarczą kartka i długopis – a wykonanie zajmuje zwykle kilka minut. Może być stosowany zarówno w podstawowej opiece zdrowotnej, jak i w poradniach neurologicznych, geriatrycznych czy psychiatrycznych.

Badanie pomaga wychwycić osoby z podejrzeniem pogorszenia funkcji poznawczych, np. z powodu problemów z pamięcią, orientacją, planowaniem lub samodzielnością w przebiegu zespołów otępiennych.

Test rysowania zegara – co ocenia?

Test nie jest wyłącznie próbą pamięci. Ocenia:

  • funkcje wzrokowo-przestrzenne i konstrukcyjne,
  • uwagę,
  • rozumienie polecenia,
  • pamięć roboczą,
  • znajomość znaczenia liczb,
  • rozumienie zasad działania zegara,
  • sprawność ruchową potrzebną do wykonania rysunku.

Zaburzone rozmieszczenie cyfr może wynikać z problemów wzrokowo-przestrzennych lub planowania, a błędne ustawienie wskazówek – z problemu konceptualnego albo zaburzeń wykonawczych. Sam rysunek nie wskazuje jednak jednoznacznie przyczyny; pokazuje raczej, że określone procesy poznawcze wymagają dokładniejszej oceny.

Kto wykonuje test zegara?

Test może przeprowadzić odpowiednio przeszkolony pracownik ochrony zdrowia. W praktyce wykorzystują go lekarze rodzinni, geriatrzy, neurolodzy i psychiatrzy, a także psychologowie i neuropsychologowie.

Najważniejsze jest stosowanie jasnej instrukcji i określonego systemu oceny, ponieważ ten sam rysunek może uzyskać różną liczbę punktów zależnie od skali. „Domowy test” nie powinien służyć do stawiania diagnozy: na wynik wpływają także m.in. wiek, wykształcenie, wzrok, sprawność ręki i aktualny stan zdrowia.

Badanie apolipoproteina E genotyp banerek

Test zegara – na czym polega? Instrukcja wykonania

Klasyczny wariant polega na przekazaniu pacjentowi czystej kartki i poproszeniu go o narysowanie zegara. Następnie badany ma wpisać wszystkie cyfry w odpowiednich miejscach oraz dorysować wskazówki pokazujące konkretną godzinę.

Istnieją różne warianty badania. W wersji swobodnego rysowania pacjent sam tworzy całą tarczę. W innym wariancie otrzymuje gotowy okrąg i ma wpisać cyfry oraz wskazówki. Możliwe jest też kopiowanie wcześniej przygotowanego zegara. Poszczególne wersje nie są równoważne pod względem wymagań poznawczych – samodzielne zaplanowanie całej tarczy wymaga zwykle większego udziału funkcji wykonawczych niż kopiowanie.

UWAGA nr 1
Osoba badająca powinna ograniczyć podpowiedzi, ponieważ zmieniają stopień trudności zadania. Badanie najlepiej przeprowadzać w spokojnych warunkach, z użyciem okularów lub aparatu słuchowego, jeśli pacjent ich potrzebuje.  

Test zegara – interpretacja wyniku

Nie istnieje jeden uniwersalny sposób interpretacji testu zegara. Opracowano wiele skal punktowych i jakościowych, m.in. systemy Shulmana, Sunderlanda, Mendeza czy Rouleau. Element rysowania zegara jest także oceniany w skali MoCA. Poszczególne systemy różnią się liczbą punktów, wagą błędów i wartością graniczną uznawaną za nieprawidłową.

Najczęściej bierze się pod uwagę kilka podstawowych elementów: czy tarcza ma prawidłowy kształt, czy znalazły się na niej wszystkie liczby, czy występują we właściwej kolejności, czy są rozmieszczone równomiernie oraz czy zaznaczono dwie wskazówki o prawidłowym położeniu. W bardziej szczegółowych skalach analizuje się również typ popełnionych błędów.

Badanie białka pTau217

Najczęstsze błędy w teście rysowania zegara

Do typowych nieprawidłowości należą pominięcie cyfr, wpisanie ich w złej kolejności albo powtarzanie tych samych liczb. Inną grupę stanowią błędy dotyczące wskazówek: brak jednej lub obu, narysowanie więcej niż dwóch, ustawienie niewłaściwej godziny, pomylenie wskazówki godzinowej z minutową lub brak prawidłowej różnicy ich długości. Pacjent może też zapisać cyfry odpowiadające podanej godzinie, ale nie umieć przełożyć jej na położenie wskazówek.

W analizie jakościowej zwraca się również uwagę na zaburzenia planowania przestrzennego, powtarzanie elementów, zniekształcenie tarczy oraz błędy konceptualne dotyczące samego pojęcia zegara.

Żaden z tych błędów nie jest swoisty dla jednej choroby. Podobne nieprawidłowości mogą występować w różnych typach otępienia, po udarze i w innych chorobach neurologicznych, ale również u osób z ograniczeniami wzrokowymi, ruchowymi lub edukacyjnymi.

>> Przeczytaj też: Udar mózgu – objawy, przyczyny, pierwsza pomoc i profilaktyka     

Test zegara a Alzheimer i demencja – czy wynik wystarczy do rozpoznania?

Odpowiedź jest prosta: nie. Test zegara jest narzędziem przesiewowym, a nie badaniem pozwalającym samodzielnie rozpoznać chorobę Alzheimera lub inną przyczynę otępienia. Nieprawidłowy rysunek zwiększa podejrzenie zaburzeń poznawczych i może być wskazaniem do pogłębienia diagnostyki, ale nie określa przyczyny problemu.

Prawidłowy wynik również nie wyklucza choroby. Test gorzej wykrywa bardzo łagodne zaburzenia poznawcze niż bardziej zaawansowane otępienie. Osoba z wczesnym łagodnym zaburzeniem poznawczym może narysować zegar poprawnie.

Rozpoznanie wymaga zestawienia wyniku testów przesiewowych z wywiadem, oceną codziennego funkcjonowania, badaniem neurologicznym i oceną nastroju. W zależności od sytuacji wykorzystuje się dodatkowe testy neuropsychologiczne, badania laboratoryjne, rezonans magnetyczny lub tomografię komputerową mózgu, a u wybranych pacjentów także biomarkery związane z chorobą Alzheimera.

Przeczytaj też:
>> Czy Alzheimer jest dziedziczny? Badania genetyczne w kierunku demencji
>> Choroba Alzheimera – zalecenia żywieniowe i przykładowy jadłospis

Nieprawidłowy wynik testu zegara – co dalej?

Nieprawidłowy wynik jest wskazaniem do uporządkowanej oceny, a nie do automatycznego rozpoznania zespołu otępiennego. Lekarz powinien ustalić, czy pacjent lub jego bliscy zauważyli pogorszenie pamięci, orientacji, mowy, planowania lub wykonywania codziennych obowiązków. Ważne jest również tempo narastania objawów i ich wpływ na samodzielność.

Kolejnym krokiem może być zastosowanie szerszego, zwalidowanego testu poznawczego, np. MoCA, oraz – gdy są wskazania – pełniejszego badania neuropsychologicznego. Trzeba też rozważyć czynniki mogące pogarszać funkcje poznawcze, takie jak działania niepożądane leków, zaburzenia metaboliczne, niedobór witaminy B12, zaburzenia czynności tarczycy, depresja, zaburzenia snu czy choroby naczyniowe.

Zakończenie

Test zegara jest prostym, szybkim i wartościowym narzędziem przesiewowym, które pozwala w ciągu kilku minut ocenić wiele funkcji poznawczych jednocześnie. Jego największą zaletą jest łatwość wykonania, ale ta prostota może prowadzić do nadinterpretacji. Nieprawidłowy rysunek nie oznacza automatycznie choroby Alzheimera, a prawidłowy nie wyklucza wczesnych zaburzeń poznawczych.

Jeżeli problemy z pamięcią, orientacją, planowaniem lub codzienną samodzielnością pojawiają się po raz pierwszy albo narastają, warto zgłosić się do lekarza zamiast poprzestawać na domowym teście. Wczesna i właściwie przeprowadzona diagnostyka pomaga odróżnić choroby neurodegeneracyjne od innych przyczyn pogorszenia funkcji poznawczych i zaplanować dalsze postępowanie.


Źródła

  1. Chan JYC, Bat BKK, Wong A, Chan TK, Huo Z, Yip BHK, Kowk TCY, Tsoi KKF. Evaluation of Digital Drawing Tests and Paper-and-Pencil Drawing Tests for the Screening of Mild Cognitive Impairment and Dementia: A Systematic Review and Meta-analysis of Diagnostic Studies. Neuropsychol Rev. 2022 Sep;32(3):566-576. doi: 10.1007/s11065-021-09523-2. Epub 2021 Oct 16. PMID: 34657249; PMCID: PMC9381608.
    https://pmc.ncbi.nlm.nih.gov/articles/PMC9381608/
  2. Kim S, Jahng S, Yu KH, Lee BC, Kang Y. Usefulness of the Clock Drawing Test as a Cognitive Screening Instrument for Mild Cognitive Impairment and Mild Dementia: an Evaluation Using Three Scoring Systems. Dement Neurocogn Disord. 2018 Sep;17(3):100-109. doi: 10.12779/dnd.2018.17.3.100. Epub 2018 Dec 9. PMID: 30906399; PMCID: PMC6428010.
    https://pmc.ncbi.nlm.nih.gov/articles/PMC6428010/
  3. Heyrani R, Sarabi-Jamab A, Grafman J, Asadi N, Soltani S, Mirfazeli FS, Almasi-Dooghaei M, Shariat SV, Jahanbakhshi A, Khoeini T, Joghataei MT. Limits on using the clock drawing test as a measure to evaluate patients with neurological disorders. BMC Neurol. 2022 Dec 31;22(1):509. doi: 10.1186/s12883-022-03035-z. PMID: 36585622; PMCID: PMC9805016.
    https://pmc.ncbi.nlm.nih.gov/articles/PMC9805016/

do -50% na PAKIETY BADAŃ przy zakupach za min. 400 zł

z kodem: Sprawdź